中药新药性能评估:“三结合”证据体系作为监管科学新工具的重要作用
中药新药的性能评估: “三结合”证据体系作为中药监管科学新工具的重要作用
摘要
2026年7月24日,中医药研究综合服务平台发布文章,阐述“三结合”证据体系在中药新药性能评估中的关键作用。该体系整合中医药理论、人用经验和临床试验证据,作为中药监管科学的新工具,旨在提升中药新药审批的科学性和规范性,适用于中药新药研发与注册申请。
AI 主编 · 推荐理由推荐理由
中药企业注册与研发部门应关注此监管科学新工具,理解“三结合”证据要求,调整研发策略以符合新审评标准,提高注册成功率。
五维评分
正文
国际上药品监管的战略重点和优先领域聚焦那些阻碍尚未满足治疗需求的新技术新产品研发上市的法规和技术瓶颈。2010年FDA将监管科学的重点领域定为四个维度:安全、有效、质量和性能,成为贯穿药物全生命周期监管的新标杆[1,2]。2019年4月,国家药监局实施中国药品监管科学行动计划以来,我国大力发展中药监管科学新工具、新标准、新方法,加快构建符合中医药特点的中药审评审批体系。2019年10月,中共中央、国务院印发《关于促进中医药传承创新发展的意见》,首次明确提出“中医药理论、人用经验和临床试验相结合”(“三结合”)注册审评证据体系,随后药监部门完成“三结合”专项部署与系列技术指导原则配套,成为促进中医药传承创新发展、引领中药创新与研发的重要引擎[3]。2023年2月国家药监局《中药注册管理专门规定》以部门规章形式将“三结合”审评框架法定化,明确不同中药注册分类的证据组合要求,形成契合中医药自身特点、区别于化学药品的特色注册评价范式。2023年,首次对中药监管科学(TCM Regulatory Science)进行定义,提出研发符合中药特点的新工具、新标准和新方法,用以评估受监管的中药产品的安全性、有效性、质量和风险获益综合性能的新兴科学[4]。自此,在安全、有效、质量三个维度之后,性能作为中药注册监管科学的第四个重要维度被提出。但“性能”一词的科学内涵、评价方法并不明确。我们认为,“安全”“有效”“质量”“性能”多维评估整合,进一步强化了中药获益-风险评估。(Benefit-riskassessment, BRA)的多元化系统性评估范式转变,反映出中西医药监管相互借鉴、协同发展的一种大趋势。“三结合”证据体系并非仅是一种审评程序,而是一种全新的、更具包容性与科学性的中药监管科学综合性能评估的新工具,适配中药整体观、复方配伍、长期应用的特点,能够重塑中药新药从临床发现到注册上市的完整逻辑,驱动研发理念从“被动合规”向“主动价值创造”深刻转型。本文基于国际药品监管科学关于性能(performance)的科学认识,强调“性能”应当作为中药监管科学关注的第四个维度,系统阐述“三结合”证据体系作为中药新药注册性能评估核心工具的内在逻辑,揭示中药性能与“三结合”之间“目标-工具”的深层关系,揭示中药安全、有效、质量与性能之间的内在逻辑,为中药新药的注册上市与科学监管提供新思路与新方法支撑。
1药品性能提出背景与监管需求
Part.1
1.1从安全、有效、质量可控到性能评估的演进
国际药品监管科学发展的核心关注点从传统的“安全、有效、质量”转向更加综合的“性能”评估。“性能”评估贯穿药物研发、生产、上市应用及上市后再评价全生命周期,聚焦药品实际临床应用效果、长期获益稳定性、质量一致性、患者适配性、可能存在风险等综合价值,成为国际药品监管的新标杆与核心导向[4-5]。国际人用药品注册技术协调会(ICH)于2012年将定期安全性更新报告(PSUR)升级为定期获益-风险评估报告(PBRER),明确将BRA置于药品监管决策的核心位置,要求申请人在临床研究中全面呈现药品的获益-风险证据。这一转变标志着药品监管从单一维度的风险控制迈向多维度的价值评估新阶段。同时,美国食品药品监督管理局(FDA)和欧洲药品管理局(EMA)等国际主流监管机构,纷纷将BRA作为新药审评的核心决策工具,并积极探索结构化、定量化的评估方法。FDA于2019年在新药综合审评模板中正式将BRA纳入决策框架,2021年发布《新药和生物制品的获益-风险评估供企业用的指导原则(草案)》,明确要求进行系统BRA,给出最终监管决策。EMA则通过获益-风险方法学项目,系统梳理了多种定性与定量工具,为复杂获益-风险权衡提供了科学方法论[5]。这一国际趋势表明,药品监管的科学化、精细化发展,必然要求构建能够综合权衡获益与风险的性能评估体系,而这一体系的构建需要适配药品自身特点的专属证据工具,这为中药性能评估提出了明确的监管需求,也为“三结合”证据体系的落地应用奠定了国际监管逻辑基础。
1.2药品性能的科学内涵
美国药典(USP)在通用章节〈1090〉药品性能评估中给出了药品性能的定义:药物从制剂中释放出来,通常导致全身暴露或较少见的局部活性,从而达到预期的治疗效果。性能的最终目标是“实现预期治疗效果”。USP进一步指出,生物利用度是衡量全身暴露的指标,而溶出度是体外评估性能的关键方法[6]。在美国联邦法规(21CFR516.3)定义了“功能优越”药物,间接体现了药品性能的监管内涵:药品性能优越体现为“更有效”或“更安全”两个维度,这一定义将抽象的性能概念转化为可操作的评价标准[7]。
药品性能包括体内性能、体外性能及临床性能等。体外性能主要是影响体外药物释放的因素,包括原料药本身及制剂特性所固有的因素,以及生产工艺流程和相应的溶出度测试方法学。体内的性能定义为原料药从制剂中释放的过程,从而影响药物的生物利用度[8-10]。生物制药风险被定义为通过以最有可能持续满足患者/消费者需求的方式输送原料药,无法实现预期的体内药品性能的风险[11]。临床疗效可定义为干预措施在理想且受控条件下的性能(表现),而有效性则指其在“真实世界”条件下的性能(表现)[12]。药品的设计应满足目标患者群体的需求,并始终如一地发挥预期的产品性能。若无法确保药品达到预期的产品性能,则会引起人们对该药品对患者群体的安全性和/或有效性的担忧。药物研发过程中应纳入并明确与质量、安全性及有效性相关的质量目标产品特征,例如需考虑给药途径、剂型、生物利用度、强度及稳定性[13]。
综上,国际上通行的药品性能的内涵可以理解为狭义和广义两种。狭义指药物从制剂释放并产生生物利用度达到预期的治疗效果的能力;广义是药品全生命周期中有效性、安全性、质量可控性的综合表现,是连接药品质量与临床价值的核心属性。在监管框架下,药品性能是超越“有效、安全、合格”的高阶综合属性,强调在受控条件下、真实世界、复杂条件、全生命周期中稳定、可靠、持续地实现预期治疗效果的能力,保障药品质量,是药物获益与风险的综合能力,直接决定监管决策与临床应用价值。但中药因整体观、辨证论治、复方配伍的独特性,其性能评估无法直接套用化药标准,需要兼顾中药“性-效-用”的固有特征,这就要求其性能评估工具必须贴合中医药特点,而“三结合”证据体系正是基于这一需求的针对性构建,成为中药性能从概念界定到实际评估的关键桥梁。
1.3中药监管科学重点领域:性能评估的提出
在国际监管科学浪潮的推动下,中药监管科学(TCM Regulatory Science,TCMRS)作为新兴交叉学科应运而生,近年来在战略目标、标准体系、监管能力等方面取得系列里程碑式成就。其核心使命在于开发符合中药特点的新工具、新标准与新方法,系统评估中药产品的获益-风险综合性能,确保中药质量、安全性和有效性[4]。
自2010年美国FDA正式提出“监管科学”概念并将其列为21世纪重点推动学科以来,EMA、PMDA等国际主流监管机构相继发布监管科学战略规划。中国自2019年启动实施“中国药品监管科学行动计划”,“中药监管科学”一词,首次被纳入政府政策文件,2021年发布第二批行动计划;2020年12月国家药监局《关于促进中药传承创新发展的实施意见》,提出加强中药监管科学研究;2023年1月国家药监局发布《关于进一步加强中药科学监管促进中药传承创新发展若干措施》,要求大力发展中药监管科学。一系列政策的出台显示出国家对中药监管科学的高度重视[14]。由表1可见,在多因素共同驱动下,中药监管科学领域厚积薄发,产出了一系列具有原创性与引领性的理论及学术成果。2023年,“中药监管科学体系初步构建及转化应用”入选中华中医药学会年度中医药十大学术进展,标志着中药监管科学在学术界获得广泛认可。
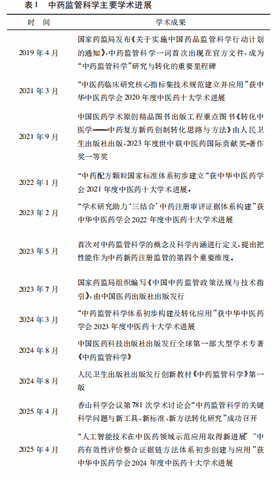
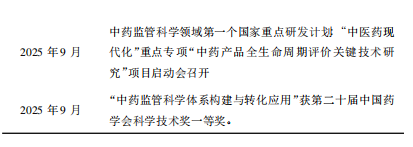
中药监管科学重要战略举措之一是中药审评审批制度改革,建立符合中药特点的审评标准体系。2015年国家开展药品审评审批制度改革以来,中药审评审批机制不断改革完善,逐步探索建立符合中药特点的有效性、安全性评价方法和标准体系。近年,在国家不断完善中医药传承创新发展机制、推动中医药事业和产业高质量发展的需求下,中药监管科学正大力发展,推动着中药安全性与有效性的评估方法体系发生深刻变革。其核心在于摒弃简单套用化学药评价模式,转而构建符合中医药特点的新工具、新方法与新标准,实现从“经验传承”向“科学验证”的跨越。中医药是源自整体观与辨证论治的临床实践模式,其特殊性使得中药新药的注册审评长期面临一个核心矛盾:现有化学药主导的评估模式无法兼容中药评价模式,难以充分吸纳和评价中医药理论与人用历史经验,不能体现中药的临床价值。这样的评价模式既未能充分体现自身特色与优势,又在现行评价标准下步履维艰,造成中药新药研发成本高、周期长、成功率低的困境[5]。在此背景下,提出了构建“中医药理论、人用经验、临床试验相结合”(“三结合”)的审评证据体系。这一战略性政策的提出及不断落实优化,带来一场深刻的中药评价范式变革[15]。
中药监管科学旨在实现中药安全性、有效性证据的综合权衡,为科学监管决策夯实理论与技术基础。而“中药性能”正是这种综合权衡的目标指向,即药物制剂在全生命周期中实现预期治疗效果的综合能力,而这种能力的表征与可控性,直接决定了药品的获益大小与风险高低,性能的持续稳健是实现药品临床价值最大化的根本保障。然而,性能本身无法被直接测量,需要一套可操作的方法论来评估。“三结合”证据体系正是应这一需求而生的、专门用于评估中药性能的核心工具。基于BRA的中药新药性能评估是中药监管科学的核心,是连接科学证据与监管决策的桥梁,“三结合”证据体系为中药监管科学性能评估提供新的解决思路和方法。严格意义上讲,中药监管科学性能的定义应包括狭义与广义两个方面。狭义局限于技术层面,是指中药功效物质从制剂中释放出来,通常导致全身暴露或较少见的局部活性,从而实现预期治疗效果。狭义的性能内涵是对药品“质量可控、释放可靠、临床安全有效”基本要求,还赋予在中医药理论指导下中药性能的独特内涵,中药(饮片、复方或制剂)在临床应用中实现“预期治疗效果”的综合属性。体现中药特有的“性-效-用”三维结构,即通过“四气五味、升降浮沉、归经、毒性”等药性理论,结合炮制与制剂技术,确保药物在人体内发挥精准、安全、持续的整体调节作用[16-19]。广义则延伸为中药全生命周期内,药性功效稳定性、临床适用性、安全性、质量可控性的综合表现,本质是基于BRA的监管决策工具,是衔接中药内在质量与中医临床辨证治疗价值的核心纽带。“三结合”证据体系正是将这一抽象广义性能进行“操作化定义”和“实证化评估”的具体载体,其整合“研发立项—临床前—临床试验—上市申请—上市后”全周期的动态证据链,把中药安全有效、质量可控的逻辑说明白、讲清楚。通过中医药理论、人用经验和临床试验的系统整合,服务于中药新药的获益-风险综合权衡,最终综合给出监管决策[4]。
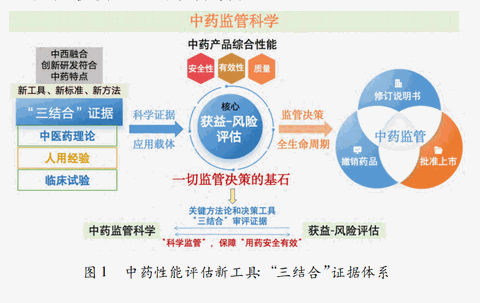
由图1可见,中药性能评估、中药监管科学、获益风险评估与“三结合”证据体系之间形成了以“中药性能评估”为核心目标的协同演进的逻辑闭环:中药性能为评估提供目标导向,中药监管科学为评估提供方法论支撑,BRA为评估提供决策框架,而“三结合”则是这一框架在审评实践中的具体工具载体,将中药性能的评估要求转化为可操作、可验证、可追溯的证据链。四者共同推动中药审评从个案裁量走向标准化、科学化的决策范式,实现了中药监管从“质量控制”向“获益-风险权衡”理念的深刻转型。
2“三结合”证据体系的形成和发展
Part.2
2.1“三结合”证据链的理论内涵与构成要素
由图2可见,中药“三结合”审评证据体系,即中医药理论、人用经验和临床试验相结合的中药注册审评证据体系,是基于中医药特点、为中药新药研发注册开辟的创新路径。《基于人用经验的中药复方制剂新药临床研发指导原则(试行)》明确了中医药理论、人用经验和临床试验的内涵。中医药理论、人用经验、临床试验三者结合作为支持中药注册审评核心证据,符合中药研发的特点与规律,通过三者的系统融合实现对中药性能的多维度验证,综合评价中药新药的安全性、有效性,最终进行BRA,判断其性能是否达到“获益大于风险”的核心要求,支持其上市。
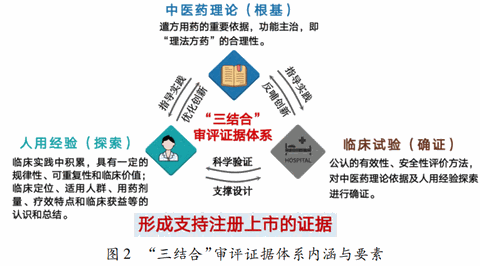
中医药理论是“三结合”审评证据体系的基石与指南针。中医药理论是临床遣方用药的重要依据,主要体现组方对拟定功能主治的中医药理论的合理性解释,即“理法方药”的合理性。中医药理论是“三结合”证据体系的理论基础,是中药新药审评的重要依据,人用经验的获得及临床试验的实施均不能脱离中医药理论的指导[20]。
人用经验是“三结合”审评证据体系的核心与转化枢纽。《中药注册管理专门规定》明确,人用经验通常在临床实践中积累,具有一定的规律性、可重复性和临床价值,包含了对中药处方或制剂的临床定位、适用人群、用药剂量、疗效特点和临床获益等的认识和总结。人用经验是中药新药研发过程中重要环节,并贯穿研发全过程,逐步探索明确中药有效性、安全性以及临床获益。其源于真实临床实践,在“三结合”体系中起到承上启下的衔接作用。人用经验基于中医药理论指导,为满足临床需求、组方优化固定提供支持,同时又有效链接临床试验,为试验方案的科学合理设计及成功实施奠定基础,通过临床试验确证,最终形成有效治疗方案或治疗药物[20]。
临床试验是“三结合”审评证据体系的确证标尺。临床试验作为公认的有效性、安全性评价方法,对中医药理论依据及人用经验探索进行确证。在理论指导和前期经验基础上,临床试验对尚未明确的有效性、安全性问题开展研究,根据需要设计不同试验,获得临床试验证据,说明白、讲清楚临床获益与风险[21]。
“三结合”审评证据体系是符合中医药特点中药新药研发模式,是从“经验”到“证据”转化路径的全新探索。证据生成遵循以中医药理论为指导,从临床实践(人用经验)中探索,经科学设计(临床试验)验证,最终回归并指导临床(理论创新与优化)的闭环逻辑。理论指导实践、经验承上启下、试验验证升华,共同构建符合中药研发规律的科学评价路径。这一模式体现了中药“临床—实验室—临床”的研发特点,打破了长期套用化学药审评标准的局面,真正实现了中药审评体系的独立化与科学化。
2.2“三结合”审评证据相关政策
党中央、国务院高度重视中医药传承创新发展,制定多项国家战略并发布相关政策,促进中医药高质量发展。
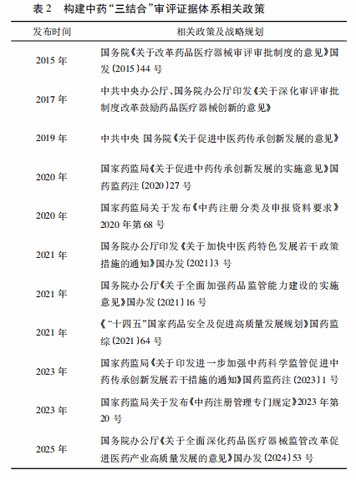
1. 2015年,国务院《关于改革药品医疗器械审评审批制度的意见》出台,标志着我国开启药品审评审批制度改革,针对中药提出“简化来源于古代经典名方的复方制剂的审批”要求。
2. 2017年,中共中央办公厅、国务院办公厅印发《关于深化审评审批制度改革鼓励药品医疗器械创新的意见》,支持中药传承和创新。建立完善符合中药特点的注册管理制度和技术评价体系,处理好保持中药传统优势与现代药品研发要求的关系。
3. 2019年中共中央、国务院《关于促进中医药传承创新发展的意见》提出改革完善中药注册管理。首次提出加快构建“中医药理论、人用经验和临床试验相结合”(“三结合”)的中药注册审评证据体系。
4. 2020年,国家药监局《关于促进中药传承创新发展的实施意见》提出健全符合中药特点的审评审批体系,明确构建“三结合”审评证据体系。同年发布《中药注册分类及申报资料要求》。
5. 2021年,国务院办公厅印发《关于加快中医药特色发展的若干政策措施的通知》提出完善中药分类注册管理。充分利用数据科学等现代技术手段,建立中医药理论、人用经验、临床试验“三结合”的中药注册审评证据体系,积极探索建立中药真实世界研究证据体系。随后,国务院办公厅《关于全面加强药品监管能力建设的实施意见》重点任务之一是优化中药审评机制。遵循中药研制规律,建立中医药理论、人用经验、临床试验相结合的中药特色审评证据体系。同年出台《“十四五”国家药品安全及促进高质量发展规划》,要求初步建立中医药理论、人用经验和临床试验相结合的审评证据体系。
6. 2023年,国家药监局《关于印发进一步加强中药科学监管促进中药传承创新发展若干措施的通知》提出完善中药审评审批机制。制定发布实施《中药注册管理专门规定》,加快推进中医药理论、人用经验、临床试验“三结合”审评证据体系建设。《中药注册管理专门规定》第六条明确:中药注册审评,采用中医药理论、人用经验和临床试验相结合的审评证据体系,综合评价中药的安全性、有效性和质量可控性;第八条提出应当根据处方组成及特点、中医药理论、人用经验、临床试验及必要的非临床安全性研究结果,综合评判中药的安全性和获益风险比,加强中药全生命周期管理。对不同中药注册分类、研发路径及审评审批等提出具体规定与要求,明确了“三结合”证据遵循模式,基于中医药理论和人用经验发现、探索疗效特点的中药,主要通过人用经验和/或者必要的临床试验确认其疗效。表明“三结合”审评证据体系是综合评判获益-风险的有力工具。
7. 2025年,国务院办公厅《关于全面深化药品医疗器械监管改革促进医药产业高质量发展的意见》要求加大中药研发创新支持力度。完善中医药理论、人用经验和临床试验相结合的中药特色审评证据体系,建立医疗机构规范收集整理人用经验数据的机制。
至此,在国家多项政策持续推进下,“三结合”审评证据体系从初步构建到加强完善,形成了中药特色的审评审批机制,促进中药新药研制和产业发展。构建中药“三结合”审评证据体系相关政策见表2。
2.3“三结合”相关技术指导原则
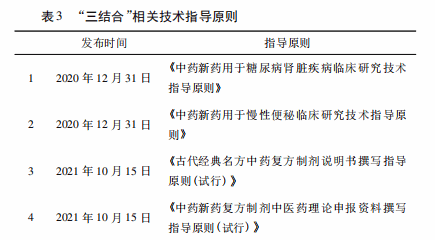
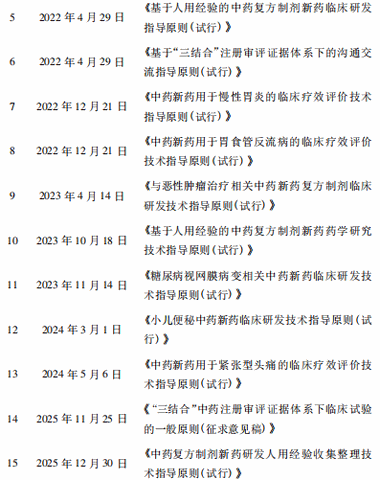
与此同时,国家药品监督管理局药品审评中心陆续发布了一系列中药新药研发技术指导原则,初步构建起符合中医药特点的技术审评体系,保障“三结合”审评证据体系具体落实及在中药监管实践中的应用。2020年国家药监局发布《中药注册分类及申报资料要求》,对中医药理论、人用经验和临床试验的申报资料提出了具体要求。随后,药审中心颁布多类配套指导原则:
1. 中医药理论相关:《中药新药复方制剂中医药理论申报资料撰写指导原则(试行)》
2. 人用经验开发相关:《基于人用经验的中药复方制剂新药临床研发指导原则(试行)》《古代经典名方中药复方制剂说明书撰写指导原则(试行)》《基于人用经验的中药复方制剂新药药学研究技术指导原则(试行)》《中药复方制剂新药研发人用经验收集整理技术指导原则(试行)》
3. 注册沟通交流:《基于“三结合”注册审评证据体系下的沟通交流指导原则(试行)》
4. 分疾病临床研发专项指导原则:涵盖糖尿病肾病、慢性便秘、慢性胃炎、胃食管反流、恶性肿瘤辅助治疗、糖尿病视网膜病变、小儿便秘、紧张型头痛八大领域
5. 临床试验通用规范:2025年《“三结合”中药注册审评证据体系下临床试验的一般原则(征求意见稿)》
初步建立了具有中医药特点的“三结合”技术审评体系,对中药新药研发进行指导,随着“三结合”审评证据体系的不断完善,后续将持续出台配套政策及技术指南,作为支持中药安全、有效及质量可控的证据,并权衡中药新药获益与风险,给出客观、科学、合理的监管决策。“三结合”相关技术指导原则见表3。
3“三结合”证据链作为中药监管科学性能评估新工具的重要性
Part.1
前文已论述“三结合”是评估中药性能的工具,本部分将具体阐释这一工具如何通过获益-风险评估(BRA)的框架,从“获益发现”“风险识别”“动态权衡”三个层面,实现对中药体内/外性能、临床性能的全方位评估。
3.1中药新药注册性能评估与BRA关系
中药监管科学的战略重点是建立健全符合中医药特点的中药安全、疗效评价方法和技术标准,加快构建“三结合”的审评证据体系,客观评价中药安全性、有效性、质量可控性及获益-风险综合性能[14]。中药性能的核心是全生命周期的获益-风险综合水平,BRA则是评估中药性能的决策框架,二者共同指向“中药临床价值最大化”的核心目标,而“三结合”证据体系则是连接二者的关键工具,通过系统化的证据收集与整合,将中药性能的评估指标转化为BRA的评判依据。获益-风险权衡是最终监管决策的依据,是中药综合性能的最终体现形式,中药性能的优劣最终通过BRA结果来判定,而BRA的科学性则依赖于“三结合”证据体系的完善性,中药的特殊性决定了中药BRA不能简单套用化学药的评估框架,而需构建符合中药特点的整合性评估体系。借鉴国内外化药和生物制品的BRA框架,中药BRA应包含五大核心要素:治疗背景、获益、风险、不确定性及风险管理措施[5]。
“三结合”证据链正是在这一框架下,通过中医药理论、人用经验和临床试验的系统整合,为每一要素提供多维度的证据支撑,贯穿“研究立项—临床前—临床研究—上市申请—上市后研究”各阶段证据,实现从定性到定量的科学评估。换言之,BRA是性能评估的决策框架,而“三结合”是为该框架输入证据的具体操作路径。
3.2获益发现与定位
在药物研发早期阶段,“三结合”证据链即可启动获益与风险评估,这是中药区别于化药最具特色和优势的证据,充分体现中药几千年来的临床实践价值积累。中医药理论通过对遣方用药依据、功能主治等“理法方药”合理性的解释,评估组方对疾病治疗作用,是获益的理论基础。人用经验作为“三结合”审评证据体系的核心环节,是临床“价值探测器”,在获益发现与临床定位中发挥着不可替代的作用[20]。《基于人用经验的中药复方制剂新药临床研发指导原则(试行)》中人用经验信息包括处方来源与演变、关键药学资料、临床使用情况、临床实践数据,以及与其相关的其他临床研究数据等,收集后对获益-风险进行初步评估。对人用经验信息进行收集和分析,识别中药复方的优势病种、适用人群、核心疗效特点及临床价值主张等。初始为处方形成阶段,可通过回顾性研究汇总分析临床实践数据,初步明确处方的功能主治、适应人群、常用剂量及疗程;随后为初步验证阶段,通过前瞻性设计(如实用临床试验、观察性研究)进一步验证和优化处方,确定临床价值。最后,根据中医药理论和已有的人用经验支持程度,确定临床试验的目的,设计临床试验方案,评估临床价值及获益。依据《基于人用经验的中药复方制剂新药临床研发指导原则(试行)》设计临床研发策略,依据《中药注册管理专门规定》等相关要求可直接开展必要的临床试验以支持注册上市。
获益指标的设定应体现中药“整体调节、多靶点干预”的特点,将症状改善、证候积分变化、生活质量提升、功能状态恢复等多维度指标纳入评估体系[22]。以恶性肿瘤治疗相关中药为例,获益指标可涵盖生存质量改善、肿瘤相关症状缓解(如疲乏、疼痛)、治疗相关并发症预防,以及增效减毒作用等[23]。这种多维度的获益评估框架,更能全面反映中药的临床价值。这正是对中药“临床性能”(即在真实或受控条件下实现预期治疗效果的能力)的初步表征与量化。
3.3风险识别与控制
基于理论与经验的前置评估是“三结合”证据链的优势所在,中医药理论在安全性评估时充当“过滤器”发挥着前瞻性作用,评估潜在风险,是否含有毒性药味或含有中药配伍禁忌等信息。对处方配伍关系进行分析,运用“有故无殒”理论指导毒性药味在特定病证下的合理应用,系统评估“十八反”“十九畏”等配伍禁忌,从理论层面预判潜在风险[24,25]。人用经验收集整理的信息可初步识别临床实践中的安全性信号,这种人用经验数据可来源于规范收集的病历记录、医疗机构制剂使用数据及名老中医医案等,包括不良反应类型、发生率、常用安全剂量范围及长期用药的耐受性信息等[26,27]。这种前置评估机制将风险考量融入研发早期,避免将重大不确定性带入后期临床试验,体现了从“事后应急”向“源头防控”的监管理念转变[5]。基于理论与经验的前置评估后,设计临床试验,进一步评估可能产生的风险,确定上市后风险管控措施。这确保了中药性能评估不是在风险未知的前提下进行,而是将风险控制作为性能的固有维度。
3.4获益与风险动态权衡
“三结合”证据链的核心优势在于其动态评估与弹性决策机制。根据人用经验的质量与支持力度,可灵活决定后续临床试验的必要性、范围与设计类型,实现研发资源优化与风险获益比最大化。若人用经验证据充分,能够清晰回答临床定位、适用人群、给药方案、疗效特点等关键问题,则可减免传统的探索性II期试验,直接进入确证性研究,甚至基于高质量真实世界证据支持上市。若人用经验仅能部分回答上述问题,则需设计探索性临床试验,围绕尚未明确的科学问题(如剂量-效应关系、优势人群、疗效指标的敏感性等)开展研究。若人用经验证据较弱,则需按照传统路径开展系统的探索性和确证性临床试验。这种“按需供给证据”的模式,实现了对每一个候选药物风险获益比的最优化追求[28-30]。
在量化评估方法上,可借鉴国际经验引入多准则决策分析、效应表、森林图、概率分布、敏感性分析等定量工具,提升评估过程的客观性和科学性[31-32]。同时,需将中医药理论支持度、人用历史证据强度等特色指标纳入权重考量,体现中药BRA的“中西融合”特点。最终,BRA的结论,即该中药的获益是否大于风险,构成了对其“广义性能”的最终判断。因此,“三结合”工具链的终点,就是中药性能评估结论的产出点。
4“三结合”证据监管需求在中药新药研发全链条中的转化应用
Part.1
4.1“三结合”体系指导下中药现代学术研究方法学特点
4.1.1从单一循证转向多元证据整合与层级化融合
“三结合”体系推动研究范式革新,构建“理论—经验—试验”一体化整合证据链,主张以中医药理论证据奠定合理性,以人用经验证据夯实实践基础,以临床试验证据完成科学确证,突破单一RCT局限,融入真实世界研究等多源证据,实现“临床—实验室—临床”双向转化,适配中药多靶点、整体调节特点。
4.1.2坚守中医药理论指导与原创思维
明确要求研究全程坚守中医药理论指导,以“理法方药”一致性与方证对应为核心,将中医证候疗效、症状改善等纳入核心评价维度,避免单纯套用西医指标,在阐释传统理论内涵的同时用现代科学揭示机制,确保中药研发的中医药属性。
4.1.3人用经验贯穿研发全周期
将研究分为早期理论论证与经验积累、中期探索性研究、后期确证性试验三个阶段,实现证据的动态积累与逐步升级。人用经验的收集、整理、评价贯穿处方筛选、药学研究、非临床研究、临床研究全流程,逐步明确临床定位、优势人群、剂量疗程,为后续临床试验设计提供精准依据,实现“以经验优化试验,以试验确证经验”,契合中药“源于临床、回归临床”的研发规律。
4.1.4按需适配个体化试验方案
摒弃单一固化的临床试验设计范式,基于前期证据质量与研究目标,采用适应性设计、真实世界研究等灵活方案,聚焦尚未明确的科学问题,避免重复研究,实现“按需设计、精准确证”,适配不同来源、不同阶段中药创新药的研发需求。
4.1.5监管科学驱动的标准化与可溯源
核心要求研究过程可评价、数据可溯源、结果可核查。需建立标准化人用经验收集流程、数据质控体系与证据等级标准,严格遵循药品监管技术指导原则,确保研究数据、研究结论符合注册审评要求,实现学术研究与监管合规无缝衔接。
4.2构建基于“三结合”证据链的中药BRA指标体系
基于“三结合”证据链的中药BRA指标体系,需系统整合获益指标、风险指标及综合评价方法,体现中西医融合的特色。
获益指标体系
1. 立项价值指标:治疗背景、现有治疗选择、中医药理论依据、人用经验支持度等;
2. 临床前药效指标:动物实验证候积分评价、生物标志物等;
3. 临床疗效指标:来源于临床试验、人用经验和真实世界数据,涵盖疾病治愈率、显效率、有效率、证候积分改善、患者报告结局等;
4. 上市后有效性再评价指标:长期疗效验证、真实世界效果等。特别强调将“证候-疗效”与西医临床指标相结合,体现中医药特色[5,33]。
风险指标体系
1. 药材质量风险:药材本身毒性、道地性评价、农药残留、重金属含量、真菌毒素等;
2. 生产工艺风险:工艺参数一致性、成分含量均匀度、制剂稳定性等;
3. 临床前毒理指标:单次/重复给药毒性、遗传毒性、生殖毒性等;
4. 临床安全性指标:不良反应发生率、严重不良反应构成比、实验室检查异常率等;
5. 上市后药物警戒指标:新的不良反应发现率、特殊人群用药安全性等。此外,需特别关注“十八反”“十九畏”等中药配伍禁忌的风险评估[34-36]。
4.3“三结合”证据对研发机构或者产业监管要求
将“三结合”作为性能评估工具的理念,必须落实到研发全链条中。以下从研发立项、过程管理、注册审评到上市后阶段,逐一阐明如何通过“三结合”证据链来生成和论证中药性能证据。
研发立项阶段
研发机构和产业界应当系统评估拟开发处方的中医药理论支持度、人用经验的充分性、临床需求的紧迫性,形成明确的研发定位和价值主张。分析处方来源与历史沿革、人用经验的初步总结、拟定的临床定位与优势、与现有治疗选择的比较优势、风险评估与风险控制策略等。医疗机构是“三结合”证据链主要研发策源地,可通过设立规范的研究型病房、专科门诊,建立名老中医传承工作室,并利用信息化手段结构化采集临床数据,将名老中医经验、院内制剂的使用过程,系统转化为高质量、可溯源的人用经验证据库。这一阶段本质上是中药“潜在性能”的理论论证与初步信号发现。
研发过程阶段
需建立“证据驱动”的决策机制,依托“三结合”证据链动态优化研发策略。
1. 根据人用经验证据的强度和质量,动态调整研发策略和路径:对于人用经验充分、证据质量高的品种,可减免探索性试验,直接进入确证性研究;对于人用经验不足的品种,需要精准设计探索性试验,围绕临床定位、适用人群、剂量疗程等关键问题开展研究,体现“按需供给证据”的理念。鼓励采用真实世界研究、实用临床试验等符合中药特点的创新设计,并推动建立与临床定位相适应的结局指标,完善中医证候诊断与评价标准,以保障试验质量,提升疗效与安全性评价的科学性。
2. 须建立规范的人用经验数据收集与治理体系,确保数据的完整性、可溯源性及分析的严谨性,明确人用经验数据来源(病历记录、临床研究等)、规范数据提取与标准化流程、确保数据质量与可追溯性等。在处方形成阶段需说明处方的演变脉络、药物组成固定过程、初步功能主治的确定依据;初步验证阶段需阐明研究设计、数据收集方法、分析策略以及结果的解释,将临床实践转化为可审评的科学证据。
3. 临床试验需要体现与前期证据的衔接性和研究目的的针对性。在临床试验方案中需明确:基于中医药理论和人用经验的研究假设、需要验证的核心科学问题、疗效指标的选择依据(体现中药作用特点)、样本量估算的合理性(基于人用经验的效应量估计)。在试验结果报告中,需要系统呈现不同亚组人群的疗效差异、安全性特征以及与前期人用经验的印证关系,形成完整的证据链闭环。
这一阶段是中药性能从“潜在”走向“实证”的关键转化:人用经验提供性能的真实世界初步证据,临床试验则提供性能的受控条件下确证证据。
注册审评阶段
申报资料应当系统整合研究证据,中医药理论支持证据(基于文献研究)、人用经验支持证据(基于临床实践数据)、临床试验确证证据(基于规范研究)三者之间的逻辑关系和相互印证。特别需要强调的是,人用经验证据的表述需要突破传统“医案汇编”的模式,采用规范的数据治理和分析方法,形成可量化、可追溯的证据报告。临床试验证据的表述需要体现与前期证据的衔接,说明研究目的、设计依据、结果解释与前期发现的印证关系。依托《基于“三结合”注册审评证据体系下的沟通交流指导原则(试行)》,申请人可就证据链的构建逻辑与监管机构进行前置、高效的沟通,在关键节点与监管机构就证据链的完整性与合理性进行对话,确保研发策略的科学性与注册路径的顺畅性。此阶段的审评决策,本质上是对该中药“性能”证据充分性的终局判断:对其获益风险进行综合权衡,是否支持作为合格药品上市。
上市后阶段
“三结合”的理念得以延续,企业需要建立持续的证据积累和风险管理体系。通过真实世界研究、药品不良反应监测、药物警戒监测、上市后临床试验等途径,不断积累新的有效性和安全性证据,支持药品说明书的完善、适应证的扩展或用药方案的优化。明确证据积累的目标、方法以及与上市前证据的衔接关系,完成从上市前到上市后证据生命周期的管理,实现全生命周期的获益-风险动态评估。这体现了中药“性能”评估的持续性:性能不是一劳永逸的标签,而是在全生命周期中需要动态监测和再确认的综合属性。
4.4“三结合”证据作为性能评估根据面临的挑战与监管应对
4.4.1面临挑战
数据与证据治理的挑战①证据标准化与量化难题贯穿“三结合”证据链的各个环节。多源异构证据的融合存在技术难点,中医药理论阐述如何形成相对客观的证据等级、证候诊断与疗效评价量表如何统一规范、人用经验数据的收集与治理流程如何标准化,临床数据整合是否补充和确证了有效性和安全性,均是亟待解决的基础性问题。2013-2024年获批的77个中药新药数据显示,“三结合”体系下的注册分类与证据要求存在显著差异,这种差异性在体现灵活性的同时,也带来了证据可比性不足的挑战[38]。②真实世界数据质量参差不齐构成另一重大障碍。人用经验数据多来源于真实诊疗环境,面临信息缺失、记录不规范、混杂偏倚等问题[27]。从复杂干预数据中得出可靠的因果推断结论,需要更高阶的方法学支持。国际草药药物警戒研究表明,全球范围内草药不良反应监测系统仍不完善,各国在数据标准、报告机制方面存在显著差异,这种碎片化格局制约着中药国际化进程中的数据整合与互认[4]。
中药监管体系能力建设挑战①多学科融合能力不足制约着中药BRA的科学化发展。中药BRA涉及中医学、药理学、临床流行病学、生物统计学、监管科学等多个学科领域,需要复合型专业人才团队的支撑[39]。当前医疗机构和研发企业的能力建设滞后于政策创新速度,符合“三结合”要求的研究与管理体系尚未普遍建立。②国际监管协调存在壁垒。各国对传统药物/草药的监管政策差异显著,注册要求、质量标准、安全性评估方法各不相同。中国中药监管在过去40年经历了从规则初创到科学监管体系建设的四个阶段,但在国际协调方面仍处于探索期,缺乏能被国际广泛接受的中药BRA标准[4,40]。
4.4.2监管对策
建立全生命周期的“三结合”证据治理体系①进一步开发中医理论证据分级、人用经验数据质量评估等细分工具。推进中医理论证据标准化,人用经验数据收集与治理规范化。应制定人用经验数据收集的技术规范,明确回顾性病历数据、前瞻性观察性研究数据的质量标准与治理流程。借鉴真实世界数据治理的国际经验,建立数据提取、清洗、标准化、质控的全流程技术规范,确保人用经验证据的可溯源性、完整性和准确性。并基于当前临床诊疗实际,聚焦尚未被满足的临床需求,利用人工智能、大数据技术赋能临床数据挖掘与证据整合,作为支持上市证据[38]。②强化中药药物警戒体系建设。鉴于草药安全监测的特殊性,亟须构建覆盖“药材种植—研发生产—临床应用”全链条的药物警戒体系。应用自然语言处理、机器学习等AI技术,实现对不良反应报告、文献数据、电子病历等多源安全信息的主动监测与信号挖掘,提升风险识别与预警能力[4]。
推动多学科融合与能力建设①加强监管科学与中药学的深度结合。中药监管科学作为新兴交叉学科,近年来在战略目标、标准体系、监管能力等方面取得系列里程碑式成就。应进一步推动监管科学、数据科学、人工智能与传统中药学的交叉融合,培养复合型专业人才,建设跨学科研究平台。②促进医疗机构研发能力建设。医疗机构是“三结合”证据生成的核心阵地,需建立符合中药新药研发要求的管理体系,包括人用经验研究管理制度、信息化数据采集系统、多学科研发团队等[30]。
深化中药监管能力建设①技术指南的体系化构建。《中药注册管理专门规定》相关规定为“三结合”技术指南的系统性开发提供了制度基础。近年来,国家药监局已发布多项配套指导原则,涵盖人用经验收集整理、沟通交流机制、改良型新药研发、同名同方药评价等多个维度,初步形成了覆盖中药研发全链条的技术规范体系。人用经验相关指南的深化方向包括:制定人用经验数据质量分级评估指南,明确回顾性病历数据与前瞻性观察性研究的质量标准差异;开发人用经验证据强度的量化评价工具,将“中医理论支持度”“人用历史证据强度”等特色指标纳入权重考量[20]。②临床试验设计指南的精细化。已发布《基于人用经验的中药复方制剂新药临床研发指导原则(试行)》《“三结合”中药注册审评证据体系下临床试验的一般原则(征求意见稿)》,系统阐述了如何基于中医药理论、人用经验进行针对性的临床试验设计。后续可制定针对临床试验证据收集与整理相关指南,更加科学规范地对疗效及安全性进行评价。③适应证专项指南的拓展。针对特定疾病领域的特点,制定专项临床疗效评价技术指导原则,是提升指南实用性的重要方向。目前已在慢性胃炎、胃食管反流病、恶性肿瘤等领域发布了相关指南,明确了不同临床定位下的研究设计要点和疗效评价要求。未来需进一步拓展至更多中医药优势病种,形成覆盖主要适应证的专项指南体系。④审评理念的共识构建。2025年,由中国工程院院士王琦牵头发布《“三结合”注册审评证据体系的定位及“人用经验”价值取向的专家共识》[20]。这一共识的发布,有助于统一行业认知,减少研发实践中的盲目性和偏差。未来需要监管科学与学术界的协作机制,联合科研机构、高校、医院及企业等更多的专家学者,建立“三结合”理念共识,促进中药审评证据体系的完善及更好地评估获益-风险,给出更加有利于患者的监管决策。⑤标准建设的系统化推进。基础数据标准方面,临床数据交换标准协会(CDISC)发布了首个中医临床研究数据标准,为中药临床试验数据的国际交流奠定了基础[41]。数据标准的进一步完善,需要覆盖人用经验数据的收集、治理、分析全流程,明确数据提取原则、质量要求和可追溯性规范[42]。古籍文献检索规范方面,《基于中药新药研发的中医古籍文献检索规范》团体标准的发布,有助于解决既往中医药理论阐述中存在的“缺乏规范文献检索要求、缺乏规范检索内容报告格式、缺乏形成证据评价要素”等问题。证候诊断与疗效评价标准方面,中华中医药学会正在推进《中医证候疗效评价技术规范》团体标准立项和《中医临床疗效评价指标体系研究》专项课题,力求完善证候诊断与评价的方法学规范。质量追溯标准的强化。中药材质量是保证中药安全有效和质量稳定可控的基础。加强中药材、中药饮片的源头质量控制标准的制定,运用现代信息技术建立药材追溯体系,推动中药材种养殖规范化、标准化、科学化建设。
4.4.3关于进一步的工作建议
“三结合”证据链的决策转化推动“三结合”工具在监管决策中的制度化,是中药审评审批体系从政策创新迈向长效机制建设的关键跃升。这一制度化进程以《中药注册管理专门规定》为法律基石,通过将中医药理论、人用经验和临床试验相结合的评价模式确立为法定审评路径,实现了中药监管从“经验驱动”向“规则驱动”的转型。制度化的核心在于构建覆盖中药研发全周期的规范化决策框架:一方面,通过发布一系列技术指南,将“三结合”证据要求细化为可操作、可核查的技术规范,使申办方在研发立项、方案设计、沟通交流等关键环节均有章可循;另一方面,建立“研审联动”的沟通交流机制,如依托《基于“三结合”注册审评证据体系下的沟通交流指导原则》实现申请人与监管机构的深度互动,将科学共识融入审评决策全过程。更深层次的制度化体现在证据分级与决策路径的规范化:根据人用经验证据强度,明确界定减免探索性试验、直接开展确证性研究或基于真实世界证据支持上市的不同适用情形,使获益-风险评估从个案裁量走向标准化决策。这一制度化进程还延伸至上市后监管,通过将人用经验研究纳入药品全生命周期管理,建立从上市前证据积累到上市后监测验证的动态闭环,最终形成覆盖全链条监管制度体系,为中药新药的科学监管和产业高质量发展提供坚实的制度保障。
数智化驱动的动态评估模式大数据、人工智能(AI)技术将深度赋能中药BRA。随着AI技术在药物研发与监管决策中的广泛应用,构建AI驱动的动态评估模型成为可能。开发更细分的评价工具,如人用经验数据质量评分表、中医药理论支持度分级标准。通过机器学习算法对“三结合”多源证据进行深度学习,可实现证据质量的自动评估、疗效信号的精准识别、风险信号的早期预警。中药监管未来将在AI驱动监管创新、智慧监管体系建设等方面重点突破[4,43]。
构建全生命周期动态监管的信息化平台。整合中药材种植、药品研发、药品生产、临床使用、不良反应监测等各环节数据,实现全链条数据的动态联通与实时更新。这一平台不仅支持上市前的获益-风险评估,也为上市后监测、说明书修订、风险管理计划调整提供持续的数据支持[44-45]。
从质量控制向风险管理转变的监管理念创新中药监管正经历从“质量控制”单一维度向“风险-获益平衡”科学监管新阶段的范式革命。这一变革的核心是风险管理理念的系统引入:监管重心从“事后应急”转向“源头防控”,建立覆盖全链条动态监控体系[5,14]。在“三结合”证据链框架下,获益-风险管理贯穿药物全生命周期,中医药理论提供前置获益-风险识别依据,人用经验支持获益-风险信号的早期发现,临床试验和上市后研究则持续验证疗效和优化风险控制措施[34]。
国际协调与中药全球化的战略突破构建“中西融合”的评价范式。中药BRA的核心是在保持中医药理论特色的同时,对接国际监管科学的主流方法。这一“求同存异”路径的关键在于:将“证候-疗效”关联性指标、中医药理论支持度等特色要素,与国际公认的定性、定量评估方法有机结合,形成既体现中药特点、又具备国际可接受性的评价框架。国际标准的协调与互认。推动中药BRA标准国际化,中药国际化面临各国家和地区监管政策差异的挑战,注册要求、质量标准、安全性评估方法各不相同。为提升中药国际认可度,积极参与ICH等国际标准制定,将中药特点和优势纳入国际监管框架。应充分利用WHO传统药物战略框架,推动建立中药BRA国际标准,形成能被国际监管机构理解和接受的评价语言与工具[46]。推动“三结合”所代表的获益-风险评估新范式,为全球传统药物乃至复杂疗法评价贡献中国智慧。
全文总结
中药监管正从传统的“有效”“安全”“质量”三个维度,迈向基于“风险-获益平衡”的第四个维度——“性能”评估的新阶段,这一变革构建了以中医药理论为指导、以全生命周期风险管理为核心框架、以多学科技术融合为驱动力、以国际标准协调为战略突破口的新型监管范式。在这一范式中,“三结合”审评证据体系并非仅是一种审评程序,其本质是监管科学对中药独特性和复杂性的高级回应,是用于评估中药“性能”的核心操作化工具。其超越了将三种证据简单罗列的初级阶段,通过构建一条环环相扣、动态生长的证据链,锻造出一个真正适合中药的获益-风险评估新工具。可从以下三方面进一步理解:
1. 目标层面:中药“性能”是中药监管科学的第四维度,指向药物在全生命周期中稳定实现预期治疗获益与风险的综合能力,是BRA的最终输出。
2. 工具层面:“三结合”证据体系正是为评估这一抽象“性能”而生的具体方法论。其将性能评估分解为三个可操作的逻辑环节——中医药理论解释“性能”的来源与合理性(理论性能)、人用经验发现“性能”的真实世界信号(发现性能)、临床试验确证“性能”的因果效力(确证性能)。
3. 闭环层面:三者环环相扣、动态迭代,共同构成一条从“理论性能”到“发现性能”再到“确证性能”的完整证据链,最终服务于BRA框架下的监管决策,实现中药性能从抽象概念到实证结论的转化。
“三结合”证据链工具是连接中医药传统智慧与现代监管科学的关键桥梁。“三结合”证据体系作为中药监管科学性能评估新工具的重要作用值得高度重视。这个工具的核心优势在于其弹性与整合性,其尊重中药源于临床的研发规律,允许证据在“理论—经验—试验”之间合理流动与转化,从而实现研发风险的早期管控和临床价值的精准定位。基于“三结合”证据体系的中药新药性能评估还需要在实践中持续完善和改进,有助于进一步从根本上改变中药新药的研发生态和构建符合中医药特点的审评审批体系,提升中药新药的研发质量与临床价值,引导行业产出更多“临床需要、疗效确切、安全可控”的优质中药新药,最终推动中医药在传承创新中走向高质量发展,并在世界药品评价体系中发出强有力的中国声音。
参考文献
[1] FDA Focus Areas of Regulatory Science-Introduction [EB /OL].( 202310-05) [2026-02-20].https: //www.fda.gov/science-research/focus-areasregulatory-science-report/focus-areas-regulatory-science-introduction.
[2] EMA.Translating regulatory science into better processes [EB /OL]. [2026-02-20].https: //www.ema.europa.eu/en/documents/presentation/presentation-translating-regulatory-science-better-processes-xavier-kurz _ en. pdf.
[3] 赵军宁,唐志书,华桦,等.我国中药科学监管体系构建与创新发展 40 年[J]. 中国中药杂志,2025,50 ( 13) : 3489-3505.
[4] 赵军宁.中药监管科学:助力更高水平的中药科学监管 [J]. 中国药学杂志,2023,58 ( 9) : 749-761.
[5] 李东影,华桦,房军,等.中药获益 - 风险评估体系构建策略及其发展前瞻 [J]. 中国中药杂志,2025,50 ( 20) : 5896-5904.
[6] USP.United States Pharmacopeia ( 2022) .General Chapter,<1090 > Assessment of Drug Product Performance—Bioavailability,Bioequivalence, and Dissolution.USP-NF.Rockville,MD: United States Pharmacopeia [EB / OL].[2026-03-22].https: //doi.usp.org/USPNF/USPNF_M99809_03_ 01.html.
[7] eCFR: 21 CFR516.3 ——— 定义 [EB /OL].( 2026-03-23) [2026-0322].https: //www.ecfr.gov/current/title-21 /chapter-I/subchapter-E/part516 /subpart-A/section-516.3. [8] ByLeon Shargel,Isadore Kanfer.Generic Drug Product Development [M]// Pradeep M.Sathe,John Duan,and Lawrence X.Yu.Drug Product Performance: In Vitro.Boca Raton: CRC Press,2013: 184-203.
[9] Drug Product Performance,In Vivo: Bioavailability and Bioequivalence [EB /OL].( 2021-07-05) [2026-03-23].https: //www.niftylearn.com/ image/catalog/PDF/RECORDED/LEON-0003.pdf. [10] Javed Ali and Sanjula Baboota.Regulatory Affairs in the Pharmaceutical Industry [M]//Gulam Mustafa,Md Ali Mujtaba,Sabna Kotta,et al.Drug product performance and scale-up process approval changes [J].Salt Lake City: Academic Press,2022: 215-240.
[11] Selen A,Dickinson P A,Müllertz A,et al.The biopharmaceutics risk assessment roadmap for optimizing clinical drug product performance [J].J Pharm Sci,2014,103 ( 11) : 3377-3397.
[12] Singal A G,Higgins P D,Waljee A K.A primer on effectiveness and efficacy trials [J].Clin Transl Gastroenterol,2014,5 ( 1) : e45.
[13] FDA. Benefit-Risk Considerations for Product Quality Assessments Guidance for Industry [EB /OL].( 2022-05-10) [2026-03-23].https: // www.fda.gov/media/158204 /download.
[14] 赵军宁,黄璐琦.中药监管科学:发展中的新兴融合科学 [J]. 中国科学基金,2024,38 ( 3) : 396-405.
[15] HUA H,TANG J Y,ZHAO J N,et al.From traditional medicine to modern medicine: the importance of TCM regulatory science ( TCMRS) as an emerging discipline [J].Chin Med,2025,20 ( 1) : 92.
[16] 宋振光,颜冬梅,黄璐琦,等.中药药性 ——— 四气、五味、归经研究的方法学进展 [J]. 江西中医药大学学报,2023,35 ( 3) : 110-114.
[17] 刘蓬蓬,刘婷婷,高慧.“中药炮制化学生物学” 驱动的炮制前后中药性能变化科学内涵探析 [J]. 药学学报,2026,61 ( 1) : 29-36.DOI: 10.16438 /j.0513-4870.2025-0664.
[18] 张铁军,许浚,韩彦琪.中药五味药性理论现代研究思路与实践 [J]. 药学学报,2026,61 ( 1) : 1-10.DOI: 10.16438 /j.0513-4870.20251074.
[19] 白钢,侯媛媛,姜民,等.基于化学生物学的中药药性 - 药效关联机制研究策略 [J]. 药学学报,2026,61 ( 1) : 11-20.DOI: 10.16438 /j.05134870.2025-0520.
[20] 王琦,王永炎,肖伟,等.“三结合” 注册审评证据体系的定位及 “人用经验” 价值取向的专家共识 [J]. 北京中医药大学学报,2025,48 ( 4) : 445-450.
[21] 郭敬,陈琳,佟琳,等.“三结合” 审评证据体系下中药新药临床定位的思考与建议 [J]. 中国中医基础医学杂志,2024,30 ( 8) : 1331-1336.
[22] 宋彩梅,刘炳林,薛斐然,等.关于中药临床定位及疗效评价体系和标准的调研及思考 [J]. 中国新药杂志,2021,30 ( 10) : 898-901.
[23] 国家药品监督管理局药品审评中心.与恶性肿瘤治疗相关中药新药复方制剂临床研发技术指导原则 ( 试行) [EB /OL].( 2023-04-14) [2026-02-13]. https: //www.cde.org.cn/main/news/viewInfoCommon/ 53fe81056937a6029663b48280a972c6.
[24] 李俊彪.要 “有故无殒” 地理解十八反 [J]. 新中医,1984,( 4) : 49.
[25] 庞晶瑶,柏兆方,牛明,等.基于 “有故无殒” 的何首乌对正常和肝损伤大鼠的毒性与保护作用对比研究 [J]. 药学学报,2015,50 ( 8) : 973979.
[26] 杨忠奇,唐雅琴,汤慧敏,等.试论中药人用经验资料收集、数据质量与证据形成 [J]. 中国中药杂志,2021,46 ( 7) : 1681-1685.
[27] 杨忠奇,高蕊,胡思源,等.中药人用经验研究专家共识 [J]. 中国中药杂志,2022,47 ( 18) : 4829-4834.
[28] 宋彩梅.关于 “三结合” 审评证据体系下中药新药临床研究路径及制定临床研究计划的思考 [J]. 中国临床药理学杂志,2023,39 ( 17) : 2581-2584.
[29] 雷翔,赵晨,樊春英,等.中药新药 “三结合” 审评证据体系下探索性临床试验策略思考 [J]. 中国中医药图书情报杂志,2026,50 ( 1) : 1-6.
[30] 路遥,王海南.浅析 “三结合” 审评证据体系对中药新药转化的作用 [J]. 生物医学转化,2022,3 ( 3) : 12-14,30.
[31] EMA.Benefit-risk methodology project Work package 4 report: Benefit-risk tools and processes [EB /OL].( 2012-06-13) [2026-02-13].https: // www.ema.europa.eu/en/documents/report/benefit-risk-methodology-project-work-package-4-report-benefit-risk-tools-and-processes_en.pdf.
[32] 魏芬芳,吴文宇,李丽敏,等.国外药品获益 - 风险评价方法概述与启示 [J]. 中国药物警戒,2024,21 ( 8) : 900.
[33] 党海霞,刘骏,李兵,等.中成药价值评估指标体系研究 [J]. 中国新药杂志,2021,30 ( 11) : 961-970.
[34] 刘福梅,张力,黎元元,等.医疗机构中药药物警戒体系建设指南 [J]. 中国中药杂志,2024,49 ( 16) : 4266-4272.
[35] 李静,唐雪,黄勇,等.欧美日上市后药品风险控制措施介绍及对我国的启示 [J]. 中国新药与临床杂志,2024,43 ( 8) : 587-594.
[36] 中药临床使用合理性评价与合理化改进专家组,金锐,李云.十八反、十九畏理论的分层分类认识及其用于临床安全风险评估的药学专家共识 [J/OL]. 医药导报,1-20 [2026-03-04].https: //link.cnki.net/ urlid/42.1293.R.20240221.1243.002.
[37] 鲁雨荍,路遥,李耿,等.“三结合” 模式下中药新药研发的思考与实践 [J]. 中国中药杂志,2025,50 ( 7) : 1994-2000.
[38] LONG X,ZHANG J,YANG L.Promoting the development and approval of new traditional Chinese medicines in China: a pooled analysis of data from 2013 to 2024 [J].Front Med ( Lausanne) ,2025,12: 1559703.
[39] Sethi S S,Bhardwaj T,Sethi S K,et al.Advancing herbal medicine safety: the need for a global pharmacovigilance approach [J]. Naunyn Schmiedebergs Arch Pharmacol,2025,398 ( 10) : 13499-13514.
[40] LU K,XIE M,SUN W,et al.Evolution of traditional Chinese medicine registration review and approval policies: research based on the LDA topic model [J].Front Public Health,2025,13: 1655636.
[41] CDISC.Traditional Chinese Medicine-Coronary Artery Disease-Angina Therapeutic Area User Guide v1.0 [EB /OL].( 2019-09-18) [2026-02-20]. https: //www. cdisc. org/standards/therapeutic-areas/traditional-chinesemedicine-coronary-artery-disease-angina/traditional.
[42] 路遥,申琳,鲁雨荍,等.医疗机构基于 “三结合” 中药新药研发及管理体系的构建 [J]. 中国药事,2024,38 ( 2) : 147-151.
[43] Singh R,Zhou K,Auclair J R.Reimagining drug regulation in the age of AI: a framework for the AI-enabled Ecosystem for Therapeutics [J].Front Med ( Lausanne) ,2025,12: 1679611.
[44] 黄哲,李美辰,施卉,等.基于全生命周期理念的中药新药监管科学研究 [J]. 中草药,2021,52 ( 17) : 5132-5138.
[45] 路遥,王海南.从中药全生命周期审视真实世界研究的作用 [J]. 中国新药杂志,2021,30 ( 24) : 2225-2227. [46] WHO. WHO traditional medicine strategy: 2014-2023 [EB /OL]. ( 2013-05-13) [2026-02-20].https: //www.who.int/publications/i/item/ 9789241506096
END