一人一药不再是科学瓶颈,我们卡在了哪里?
奇迹之后:当“一人一药”不再是科学瓶颈,我们卡在了哪里?
摘要
罕见病信息网2026年8月发布文章,以超罕见遗传病患者Mila Makovec为例,探讨“一人一药”定制疗法的发展现状。文章指出,科学制备技术已取得突破,但监管审批、支付保障、伦理评估等环节仍存瓶颈,呼吁行业建立适配个体化药物的新框架。
AI 主编 · 推荐理由推荐理由
该文触及个体化药物监管路径的空白,对罕见病药企注册和准入策略有直接启发,建议关注定制疗法的政策窗口与审评趋势。
五维评分
正文
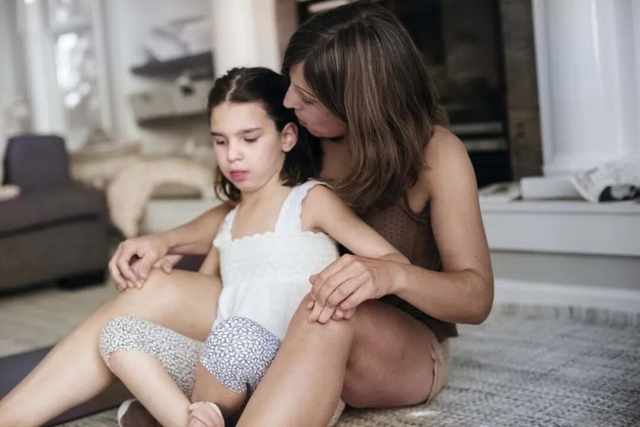
Mila Makovec三岁那年,父母开始察觉到不对劲。这个原本活泼健康的孩子,说话时会卡住,视力出了问题,走路的姿势也变得奇怪。而这,仅仅是她所患超罕见遗传病最初的征兆。这是一种致命的神经系统疾病,名为巴滕病(CLN7型)。此后两年间,病情急剧恶化,直至 2016 年才获得确诊。
Mila成为了全世界第一个用上专门为自己设计的药物的人,那是一种个体化反义寡核苷酸(ASO)疗法。反义寡核苷酸是一小段人工合成的核酸链,类似于单链DNA,能够与特定的 RNA 序列结合,进而改变基因的表达。这种改变通常通过调整基因被读取或编辑的方式来实现,或是促使有毒的 mRNA 降解。
反义寡核苷酸只是核酸疗法的一种。适配体(aptamer)和小干扰RNA(siRNA)是另外两个例子,均已在部分罕见病和超罕见病的治疗中得到应用。
其中一种反义寡核苷酸药物 Spinraza(诺西那生),是首个获批用于治疗脊髓性肌萎缩症的疗法。脊髓性肌萎缩症是一种遗传性神经系统疾病,在美国的发病率约为每 8000 至 1 万个新生儿中有一例。
“Spinraza 是 2016 年 12 月获批的,我女儿也正是在那个时候确诊的。它当时是所有人关注的焦点,尤其在神经科领域,对脊髓性肌萎缩症的患儿来说,它显然是一个改变格局的东西,这些孩子原本很可能已经离世,或者只能坐轮椅、靠呼吸机维持,”Mila的母亲Julia Vitarello说。
“我女儿得的是另一种可怕的、致命的遗传病,巴滕病CLN7 型。后来她的故事出现了一个大转折,因为她的情况恰好适合用一种和 Spinraza 类似的反义寡核苷酸方案。区别在于,Spinraza 是给成千上万名患者用的,而她是全世界唯一一个带有那种突变的人。”
此后,已有35 种以上的个体化反义寡核苷酸药物,为身患超罕见遗传病的患者量身定制,大多在美国。但整个过程依然费时费力,而对所有相关方来说,让患者用上这些可能救命的疗法,同样困难重重。
像 Vitarello这样不知疲倦的倡导者,以及许多科学家,包括参与研发Mila疗法的哈佛医学院的 Timothy Yu 医生、莱顿大学医学中心的 Annemieke Aartsma-Rus教授、牛津大学的 Marlen Lauffer医生,都在为让更多患者用上这些疗法而努力。
“过去 8 年里,很多患者用上了个体化的反义寡核苷酸,最近还有 KJ 宝宝用上了个体化的 CRISPR疗法,这非常了不起,也令人振奋。但这仅仅是揭开了冰山一角,”Vitarello 说。
“科学不是瓶颈,真正的瓶颈是这套体系,主要是监管和报销支付,这些才是最大的障碍。”
01
绝望中发出的求助
Vitarello 并非科班出身的科学家或临床医生,但和许多罕见病患儿的父母一样,她不得不把自己逼成了行家。
“我查了很多资料,全基因组测序似乎是最有希望找到Mila突变的办法。当时这项检测要 2.5 万美元,还得花 5 个月。钱我知道自己总能想办法凑出来,可我等不了 5 个月,那对Mila来说根本来不及。我还有一个儿子,他没有任何症状,但我也需要立刻给他做检测,”她说。
“这些最后促成了我在脸书上一次绝望的求助,帖子经过好几个人转发,传到了波士顿儿童医院的 Timothy Yu医生那里。我发帖第二天他就联系了我,那段奇妙的缘分就是从这里开始的。”
Yu医生和他的团队答应想办法帮助Mila一家。结果发现,Mila的 CLN7 基因上有两处突变,一处是已知的功能缺失变异,另一处是从未见过的插入突变,它扰乱了这个基因在体内被读取的方式。所幸她弟弟没有同样的突变,也就没有患上这种病。
找到突变之后,Yu医生和团队为Mila研发了一种疗法。虽然Mila一家起初把希望放在基因治疗上,但Yu医生认为反义寡核苷酸这条路可能更有效、更安全,生产成本也更低。
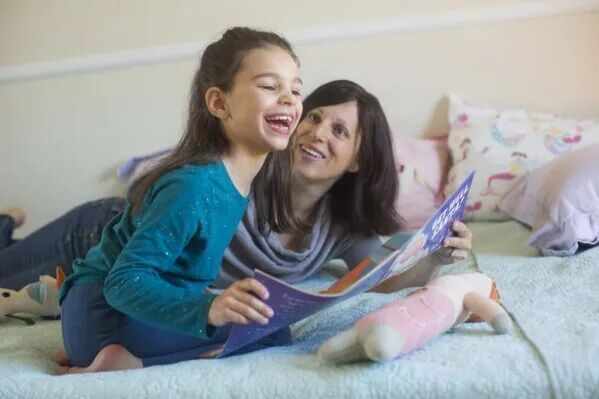
2018 年 1 月底,Mila接受了她那款个体化定制的反义寡核苷酸药物Milasen的首剂给药。研究人员不仅要摸索出如何生产它,还要与美国食品药品监督管理局(FDA)沟通,推动这款疗法向前走。
“FDA自己也从没见过为一个人研制的全新药物。我们非常幸运,这件事落到了FDA一个很有前瞻性的小组手里,”Vitarello强调说。“就在我们原定收到他们答复的那一天,美国政府正好停摆。他们特别好心,在政府停摆前一分钟,把放行的信件发给了我们,而那次停摆持续了好几周!”
02
从孤例到渐成规模
到去年年底,FDA 一共批准了 14 种反义寡核苷酸药物、8 种小干扰RNA药物和 2 种适配体疗法。这些获批疗法大多用于治疗罕见病,也有一些针对更常见的适应症。
尽管Milasen是第一款所谓N=1的疗法,也就是为一个人设计的疗法,但据 Aartsma-Rus教授介绍,如今已有 35 种以上的反义寡核苷酸药物问世,用于治疗 80 多位超罕见遗传病患者。Aartsma-Rus是荷兰莱顿的转化遗传学教授,曾在研发多种治疗杜氏肌营养不良症的反义寡核苷酸药物中发挥关键作用,并联合创办了荷兰RNA疗法中心。
“任何一种新疗法或新技术,往往先有一阵过度承诺的炒作,接着又会跌进一个低谷,因为事情推进得没那么快。我入行的时候,我们正处在那个低谷里,当时只有一种获批的反义寡核苷酸药物,”她回忆道。
“第一种和第二种反义寡核苷酸药物获批之间,隔了15年。第二种到第三种,隔了 3 年,第三种到第四种,只隔了 3 个月。从那以后,每年都有更多获批。我们确实积累了大量基础知识,对这些化合物的化学优化有了更深的理解,递送载体也更好了。所以如今,它们正在成为一种主流的治疗手段。”
在罕见病的分子医学领域,反义寡核苷酸绝不是唯一的选择。去年,KJ Muldoon 宝宝的案例登上新闻,一种 CRISPR 碱基编辑疗法被专门研制出来,用于治疗他严重的氨甲酰磷酸合成酶1(CPS1)缺乏症。不过,反义寡核苷酸有不少优势,尤其在治疗超罕见病方面。比如,由于它作用在RNA层面,而且效果不是永久性的,一旦出现意料之外的反应,就可以停下来。
“作为一个孩子命悬一线的家长,有一种可以随时叫停的药,是巨大的优势。你可以加大剂量,可以减小剂量,也可以拉开给药的间隔,”Vitarello说。
“不仅如此,正因为反义寡核苷酸已经存在了很长时间,你就不必在改变整套体系的同时,又去引入一项全新的技术。这里的创新,未必是反义寡核苷酸本身,而是用一种创新的方式来运用它,去撬动整个体系。”
反义寡核苷酸的另一个优势是,如果通过鞘内注射把它送进脑脊液,就能用于治疗神经系统疾病。这一点是目前基于CRISPR的疗法还做不到的。
“中枢神经系统里的细胞,其实能非常高效地摄取反义寡核苷酸,”Aartsma-Rus教授说。“过去人们一直觉得,局部治疗的负担太重,但后来发现它的半衰期真的很长,维持剂量或许一年 3 次就够了。用鞘内注射的方式,这是可行的。”
03
让更多患者受益
尽管这款个体化的反义寡核苷酸药物帮了Mila几年,她最终还是在 10 岁时离世。
“Tim一开始就跟我说明了,Mila的神经元正在死亡,有一些正在死去或者已经死了,我们赶不及了。有一些还在死亡的过程中,也许我们能把它们拦下来。我当时是这么理解的,最好的结果,大概就是停在一种不上不下的状态,而我们最后差不多就停在了那里,”Vitarello说。
“我们很可能没能及时赶上Mila,而这正是我所认识的大多数孩子的故事,哪怕他们已经足够幸运,用上了基因药物。每种疾病理想的干预窗口都不一样,但都会尽可能地贴近出生那一刻,而Mila接受这个治疗时已经 7 岁了。”
过去十年里,用反义寡核苷酸治疗的N=1或极少数患者案例,大多发生在美国。在那里,像n-Lorem基金会这样的慈善非营利组织,一直在帮助患者用上这类疗法。今年 4 月,n-Lorem就宣布,它已用个体化的反义寡核苷酸治疗了第 50 位纳米级罕见患者。
尽管欧洲目前在超罕见病疗法的研发上落后于美国,但 Aartsma-Rus教授参与的“一个突变,一种药物”(1M1M)倡议,几年前就已成立,旨在为欧盟范围内那些极为罕见、主要是神经系统的遗传病研发疗法。
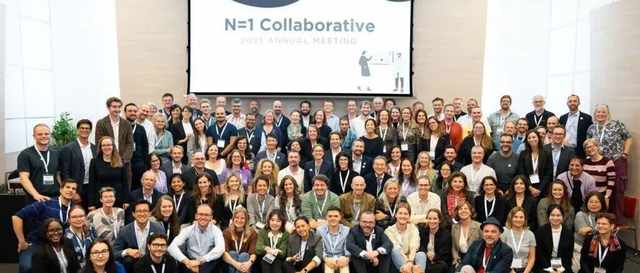
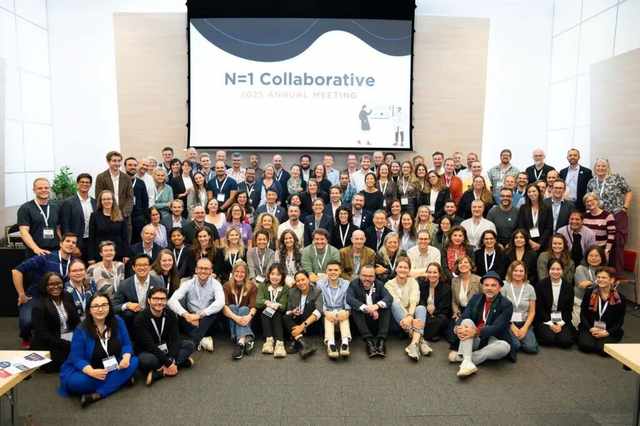
出于想帮助其他和自己处境相似的家庭的心愿,Vitarello参与创办了一些机构,比如N=1协作组织(N=1 Collabora-tive)。这是一个面向个体化药物的非营利国际平台,成立于 2021 年,Yu医生担任董事会成员,Aartsma-Rus教授和Lauffer医生担任顾问。
Lauffer医生现就职于牛津大学发育与再生医学研究所,此前曾在莱顿的荷兰 RNA 疗法中心与Aartsma-Rus教授共事。
她一直在代表 N=1 协作组织制定一些指南,为超罕见病能否适用反义寡核苷酸疗法做出更公平的评估,因为有些病比另一些更适合这种治疗。
“家长们会去找他们能找到的任何人,这完全可以理解,换成我也会这么做。但你不希望出现十个人说不行、两个人说可以的局面。我们在N=1协作组织内部说,我们得统一口径,得把这件事标准化,”她解释道。
“我们希望在与家庭和患者沟通时,有一套全国乃至全球通行的标准,让大家给出的答复是一致的。万一出了什么差错,这套标准也能帮我向患者、向临床医生、向医院和机构说明我做决定的依据。”
04
支付与监管的困境
要让反义寡核苷酸或其他疗法惠及超罕见遗传病患者,有两个关键难题:一是如何为它们支付,二是如何监管,既要尽可能保证安全,又要让患者及时用上。
Vitarello参与的项目之一,是英国的罕见疗法启动平台(Rare Therapies Launch Pad)。这个项目的设立,是为了探索如何找到超罕见病患儿、如何设计个体化疗法(从反义寡核苷酸起步)、如何生产,以及如何治疗患者。
“我觉得这是我做过的比较有希望的事情之一,因为它是一次基础设施层面的试点。这个想法是,如果我们有能做这件事的科学,却没有配套的体系,那我们该怎么把它真正演示出来?”她解释说。
这次成功的试点促成了英国药品和保健品监管署(MHRA)在今年 5 月提出的一项新提案,即《罕见病疗法监管框架》草案。它提出了缩短罕见病和超罕见病疗法研发周期的办法,并明确提出,要借助共享的流程和主方案,让个体化疗法成为可能,而不是把每一款N=1疗法都当成一个全新的产品来对待。
与此类似,今年 2 月,FDA 也为超罕见病疗法研发提出了一项监管制度上的调整,称为合理机制框架(Plausible Mechanism Framework)。这项提案的思路是,在无法开展随机对照试验的情况下,如果申办方能拿出一个有充分依据、生物学上说得通的作用机制,比如反义寡核苷酸疗法纠正了某个突变,再加上过硬的数据,以及令人信服的证据,证明这款疗法确实击中了靶点、改善了结局,那就可以申请获批。
Vitarello曾试图在她与Yu医生共同创办的公司 EveryONE Medicines 里,探索类似的想法,也就是为个体化疗法建立一套标准化、与监管方对齐的流程,但这家公司因资金短缺,于今年 3 月不得不关停。
她目前正在这一领域创办一家新公司,但她说,自己觉得 EveryONE Medicines 尽管关停了,却依然算是成功了。“它把一个概念摆上了台面,那就是个体化药物存在一种可行的商业模式,以及如何把它做到规模化。这本身已经催生了一批其他的个体化药物公司,对我来说,这就是成功。”
Vincent Forster博士是 Nerai Bioscience 的首席执行官兼联合创始人。这是一家总部位于苏黎世的基因编辑初创公司,正在开发新一代CRISPR平台,为罕见遗传病打造超精准的个体化基因编辑工具。
他对MHRA和FDA迈出的这些步子很是振奋,认为这会鼓励更多公司投身这一领域的疗法研发。“这确实是我们看待药物研发方式的一次转变。我觉得,全世界的监管方对罕见病都有着真切的投入。”
不过,这些疗法的支付仍是个难题。由于所需疗法的数量很少,很难说服生物技术和制药企业去研发它们。高昂的价格,加上许多地方在保险报销上的不确定让这些疗法对很多家庭来说依然遥不可及。
“我个人的看法是,如果你要跳出以价值为基础的定价这套逻辑,一个合理的办法是这样说:好,我们想要这款疗法,我们珍视这位患者,也乐见这项技术能够问世,但我们只会按你合理的成本付钱,所以这不会是一桩让你大赚一笔的买卖,”卡尔加里大学经济学教授 Aidan Hollis说。他对罕见病疗法的经济学有着特别的研究。“如果把高价的理由说成是罕见病,那你就别想把它做成一门赚钱的生意。”
Aartsma-Rus教授和同事们也在探索类似的支付思路,以及让这些疗法的生产更便宜、更高效的办法。“如果你有一位好的医院药剂师,他们又有一台合成仪,就能按照药品生产质量管理规范(GMP)来生产寡核苷酸。他们得针对每一款反义寡核苷酸做优化,但如果能自己在院内完成,成本会比外包低 10 到 20 倍,”她解释说。不过她也承认,在学术机构里,购置这类昂贵设备需要一大笔前期投入,是件难事。
支付上的另一个问题,与医疗保险公司的报销有关。“在欧洲,你为获批设定的标准,跟用于报销的标准并不是一回事,”Aartsma-Rus教授说。“在美国,是FDA说了算,只要获批,就能报销。但在欧洲,欧洲药品管理局(EMA)批准一款疗法之后,还得一个国家一个国家地上市。如果他们上市和做成本评估所用的标准,跟监管方获批所用的标准不一致,你就拿不出数据来证明这款疗法划算。”
05
前路可期
“我的基金会,Mila奇迹基金会,让我有可能成为一个纯粹的代言人,为千百万孩子,也为其他和我一样的家庭发声,因为他们没有那份运气,能站到聚光灯下、站上讲台、被人倾听,”Vitarello说。
“比如,去讲清楚这样一件事:如果我们建起一套正确的体系,在孩子出生时就发现问题、随后尽早治疗,那么他们和家人也许一辈子都不会知道,与疾病相伴的人生是什么样子。反过来,如果我们没能把这件事做对,千百万孩子因此死去,又会怎样。”
这一领域仍有许多工作要做,但正因为有Vitarello这样不知疲倦的倡导者和家长,也因为有愿意奉献时间和资源的科学家与非营利组织,如今用上治疗的超罕见病患者,比以往任何时候都要多。
“现在科学不再是瓶颈了,监管也快要不是了。所以我觉得我们正在接近目标,接近到只差有一家公司来证明这件事是可行的。一旦它们做到了,就会打开投资的闸门,”Vitarello说。
“Mila在一座巨大的冰山上撬开了一道裂缝。如今我们坐在最坚固的破冰船里,用为数不多的患者、垂危的孩子和反义寡核苷酸,去把那道裂缝凿开。这样做的目的,是让 CRISPR 或其他分子疗法能够跟上来。而反义寡核苷酸,正是那个格外适合当破冰船的角色。”
Aartsma-Rus教授和Lauffer医生都希望看到欧洲研发出更多个体化疗法。“我想未来几年,这会开始发生。我也希望能有一套把审批和定价挂钩的制度真正落地,”Aartsma-Rus教授说。
“有些患者不得不辗转求医,甚至举家搬迁,只因为一种治疗在某个国家能报销,在他们居住的国家却不能。对罕见病来说,我认为我们必须改变这一点,这实在说不过去。”
Hollis认为,政府应当帮助保险机构,并为超罕见病治疗提供补贴,让它们更可及。“也许我们可以专门留出一笔钱,设定一个合适的门槛,用作购买超罕见病药物的补贴,”他建议道。
和Vitarello一样,Lauffer医生也希望看到一套更好的临床试验制度来适配这类疗法,就像 MHRA所提议的那样。“我们不必再一个一个地来做了。我们需要让篮子试验或伞式试验获得批准,这样就能有一个平台,把我要靶向的那 5 个变异放到一个试验里一起测试,而不是逐个进行。”
她还特别强调了速度的价值。“等家长找到我们的时候,往往已经是孩子确诊后的几个月甚至几年了,因为他们不知道该去哪儿。没有人给他们任何帮助、支持,也没人告诉他们下一步该怎么走。我想要一套这样的体系:我们做完诊断,随即就能查明这个变异能不能用现有的疗法来靶向。”
反义寡核苷酸或许是罕见病较早的疗法选择之一,但更新的选择,比如Forster和Nerai Bioscience的同事们正在研发的疗法,以及其他一些有望根治的基因疗法,只要资金和报销方面的难题能够解决,都已在望。Forster说,“我希望,正因为监管层面出现了这种支持罕见病的转向,一切都能顺势而下,让投资者对这一领域也更感兴趣。”
作者:Helen Albert
来源:Inside Precision Medicine,2026年8月1日
原题《From Mila to Many: Making Ultra-Rare Disease Therapies More Accessible》
原文链接:
https://www.insideprecisionmedicine.com/topics/patient-care/from-mila-to-many-making-ultra-rare-disease-therapies-more-accessible
推 荐 阅 读