病毒如何重编程宿主泛素连接酶系统:天然PROTAC设计师
天然PROTAC设计师——病毒如何重编程宿主泛素连接酶系统
摘要
2026年7月13日,DrugAI发布文章,探讨病毒如何通过重编程宿主泛素连接酶系统,作为天然PROTAC设计师。文章揭示了病毒利用宿主泛素-蛋白酶体途径降解关键蛋白的机制,为药物研发提供新思路。该内容对理解PROTAC技术及病毒致病机制具有参考价值。
AI 主编 · 推荐理由推荐理由
该文为病毒学与药物设计交叉的前沿洞察,对从事靶向蛋白降解药物研发的科学家具有启发意义,建议关注其机制转化潜力。
五维评分
正文
引言:一个不约而同的策略
想象这样一个场景:你是一个病毒,刚溜进宿主细胞,正打算偷偷复制自己。但宿主细胞有一套灵敏的入侵警报系统——干扰素信号通路和NF-κB通路。这套系统一旦被触发,周围细胞就会武装起来,免疫细胞也会蜂拥而至。你的对策是什么?把警报器关掉?太温和了。一些病毒的策略是——把警报系统的“装配车间”摧毁。
在药物化学领域,用PROTAC技术将E3泛素连接酶"征用"来降解致病蛋白,已经是近年最热门的方向之一。近日,哈佛医学院Stephen Elledge团队接连在Cell和Science发表了他们的最新研究,他们利用其构建的病毒ORFeome文库——覆盖513种病毒、约10,500个病毒开放阅读框(vORF)——对全病毒组范围内的E3泛素连接酶功能进行了系统筛选,揭示了病毒劫持宿主泛素-蛋白酶体系统的三种新策略。而他们报道的这些病毒劫持泛素连接酶系统的机制,和药物化学家设计PROTAC的策略相映成趣,故特作分享。
背景知识:E3泛素连接酶——细胞的"废旧蛋白处理站"
在深入讨论病毒如何操控E3之前,我们先简单介绍一下泛素连接酶系统本身是如何运行的。
细胞内蛋白降解主要有两大系统,分别是主要处理可溶性、短寿命、异常或受调控的单个蛋白的泛素-蛋白酶体系统(Ubiquitin-Proteasome System, UPS)和更适合处理蛋白聚集体、细胞器和大尺度物质的自噬–溶酶体系统。E3泛素连接酶属于泛素-蛋白酶系统中的一环。
UPS的工作流程像一条三级流水线:
- E1(泛素激活酶)是“装填手”,它消耗ATP把泛素(ubiquitin,一个76氨基酸的小蛋白)激活。人类基因组只编码两种E1,是整个系统的瓶颈。
- E2(泛素结合酶)是“搬运工”,它从E1接过激活的泛素,准备递送给目标蛋白。人类约有40种E2,已经开始有了一定的底物选择性。
- E3(泛素连接酶)是“质检员”兼“贴标员”。它负责识别需要被降解的底物蛋白,然后将泛素从E2转移到底物蛋白的赖氨酸残基上。这是整个系统的特异性决定步骤——人类基因组编码了超过600种E3连接酶,每一种都有自己偏好的底物。
一旦蛋白质被打上特定的泛素标签,细胞的"粉碎机"——26S蛋白酶体——就会识别并降解它。
Cullin-RING Ligase(CRL):E3家族中的"模块化武器平台"
在600多种E3连接酶中,Cullin-RING Ligase(CRL)家族是最大的一个分支,也是本研究关注的焦点。CRL一大特点是它采用了一种分工明确的模块化架构。
CRL复合物由四个模块像搭积木一样组装而成:
- Cullin骨架蛋白(CUL1/2/3/4A/4B/5/7):主要由α螺旋构成的细长支架蛋白,N端连接底物识别模块,C端连接RING蛋白,使底物与携带泛素的E2在空间上靠近。
- RING蛋白(RBX1或RBX2/RNF7):结合在Cullin的C端,负责招募携带泛素的E2,促进泛素从E2转移至底物。
- Adaptor蛋白:连接Cullin N端与底物受体。CUL1通常使用SKP1,CUL2和CUL5使用ElonginB/C(ELOB/C),CUL4使用DDB1;CUL3通常不使用独立的中间adaptor,而是直接结合BTB结构域蛋白。
- 底物受体(Substrate Receptor, SR):负责识别特定底物蛋白的"瞄准镜"。这是决定"谁该被降解"的关键模块——CUL1使用F-box蛋白,CUL2使用VHL-box蛋白,CUL5使用SOCS-box蛋白,CUL4使用DCAF蛋白;CUL3的BTB蛋白通常同时承担Cullin结合和底物识别功能。(在“制胶”领域非常热门的CRBN就是一种非典型的DDB1–CUL4 相关因子(DDB1- and CUL4-associated factor,DCAF))。
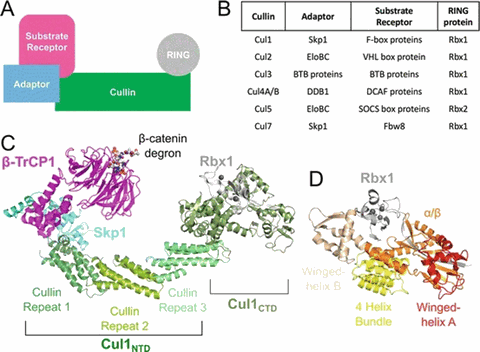
Cullin-RING E3 连接酶的结构组成与分类[3]
为什么病毒偏偏盯上了CRL?
为什么绝大多数被病毒操控的E3都是CRL家族成员?答案就在CRL的模块化设计里。固定部件(Cullin + RING)保持稳定,可更换部件(底物受体)决定了降解靶标——这意味着病毒只需要模仿或操控底物受体,就能重新定向整个E3机器的火力,而无需从零开始构建一个降解系统。对于基因组空间极度匮乏的病毒来说,这是最具性价比的免疫逃逸策略。
此外,CRL的降解底物覆盖范围极广:从细胞周期调控(Cyclin D/E)、DNA损伤修复、到免疫信号传导(IκBα、IRF3)——可以说是"想降解谁就降解谁"。病毒精准地利用了这一点。
核心方法:一万个病毒蛋白的"大海捞针"
这项研究的基础是Elledge团队上周在Cell发表的ORFeome文库。该文库包含了约13,000条DNA序列,编码约9,000种病毒蛋白,覆盖了从埃博拉到寨卡、从流感病毒到非洲猪瘟病毒的513种人相关病毒。不同于在Cell文章直接导入这个库检测细胞表型的变化,他们在这周的Science中调整了策略,实现了从近万种蛋白中精准地"捞出"能劫持宿主E3泛素连接酶的“嫌疑蛋白”。
筛选策略:紧盯GFP
如果看过他们组之前工作的读者一定看到过他们鉴定降解子所用的“GPS”系统,当时就是在绿色荧光蛋白GFP的基础上加入了待测的降解序列。
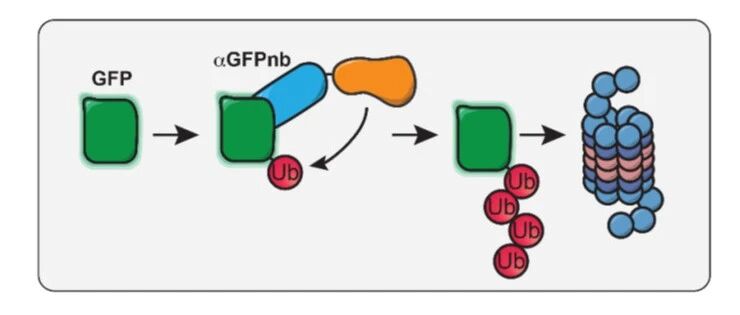
这次他们的策略则是:将每个vORF与αGFP纳米抗体进行融合表达,同时在细胞中共表达GFP报告蛋白和DsRed内参,通过FACS筛出GFP/DsRed比值下降的细胞——意味着当前vORF能够降解报告蛋白。之后,他们利用构建的覆盖泛素-蛋白酶体系统关键组分的CRISPR敲除文库,鉴定出具体依赖哪个E3连接酶组分。最后,他们通过IP-MS和全细胞蛋白质组学寻找相互作用蛋白与候选天然底物,并通过独立降解和泛素化实验进行验证。
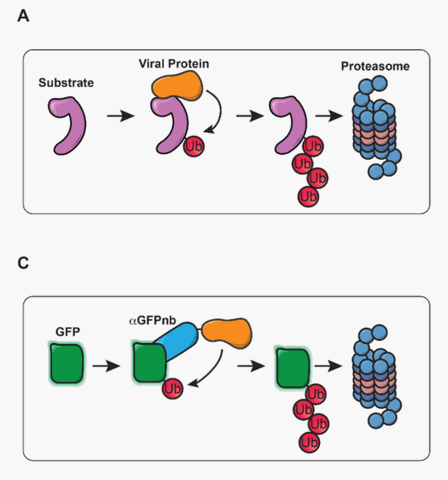
基于antiGFP融合表达的vORF筛选策略[1]
这套"αGFP-FACS筛选 + CRISPR鉴定 + 蛋白质组学验证"的三板斧,让团队从一万多个病毒ORF中系统性地鉴定出了一批能"驯服"宿主E3连接酶来降解免疫蛋白的病毒因子。
当然,这一筛选体系成立的前提是待测vORF能够降解GFP。如果某些vORF也具有诱导降解功能或者直接的蛋白降解活性但不能降解GFP,也会被作者的这套降解系统忽略。这可能也是该文章发现的大部分都是CRL家族的原因。
三种新策略
1.Canonical:规规矩矩地"山寨BC-box"
第一类策略最为"经典"——病毒蛋白直接模拟宿主底物受体的特征序列,以标准的"甲方乙方"模式招募Cullin-RING E3复合物。代表性案例是非洲猪瘟病毒(ASFV)的MGF505/360家族。
非洲猪瘟病毒(African Swine Fever Virus,ASFV)是一种大型双链 DNA 病毒,能够感染野猪和家猪,并在家猪群体中引起严重发热,死亡率接近 100%。
ASFV 编码的 MGF505-9R 能够以依赖 Cullin-RING 泛素连接酶(CRL)的方式诱导蛋白降解。通过结构预测和分析,作者发现了MGF505 和 MGF360 蛋白的N端结构中一个保守的BC-box 基序。
其中,MGF505-9R能够招募CUL5-ElonginB/C复合物,然后降解抗病毒因子ZAP1(ZC3HAV1)和解旋酶DHX30。MGF505-10R 同样依赖 BC-box 和 CRL 活性,推测通过相似的 CUL5–ELOB/C 模块发挥作用,但它的靶标换成了自噬关键蛋白FIP200——通过“封锁”自噬通路来帮助病毒生存。两者使用相同的N端保守BC-box基序招募CUL2/5-ELOB/C降解组件,但通过差异较大的重复结构域识别不同底物。
这类策略的核心逻辑是"模仿"——病毒蛋白在结构上模仿宿主底物受体的关键基序,让E3复合物"认错人"。对于药物化学家来说,这与 PROTAC 的核心逻辑相呼应:通过建立 E3 与目标蛋白之间合适而稳定的空间接近,可以赋予 E3 新的底物选择性。当然,能否真正实现高效降解,还取决于三元复合物构象。
2.Hijacker:绑架宿主E3的"人贩子"
第二类策略更加狡猾。病毒蛋白并不亲自扮演底物受体的角色,而是绑架宿主自身的底物受体蛋白,借力打力。
Teviot病毒M蛋白是其中的明星分子。Teviot 病毒是一种来源于蝙蝠、具有负链 RNA 基因组的副黏病毒(Paramyxovirus),其M蛋白能直接招募CUL3-BTBD1复合物。BTBD1是宿主CUL3 E3的一个内源性底物受体——JAK1 不是已知的 BTBD1 经典底物。Teviot病毒M蛋白像一个"人贩子",强行把BTBD1这个打手押送到了免疫信号枢纽JAK1面前,命令它完成降解。
即:
CUL3—BTBD1—TevPV-M—JAK1另一例子是Adana病毒NSs蛋白。该蛋白含有一段可被 β-TrCP 识别的 DSGIST degron,能模拟β-TrCP的天然底物信号,招募CUL1-β-TrCP复合物——又是为了降解同一个靶标:JAK1。β-TrCP 是 SCF 型 E3 的底物受体之一,在 NF-κB 激活过程中负责识别磷酸化 IκBα,促进其降解,从而释放 NF-κB。Adana NSs却把它"借来"切断JAK-STAT通路。
即:
CUL1—SKP1—β-TrCP│DSGIST–NSs–JAK1
两种病毒,两种不同的劫持策略(BTBD1 vs β-TrCP),但殊途同归地指向同一个免疫信号中枢——这种趋同进化令人叹为观止。
3.Non-canonical:“创造”新型E3复合物
如果说前两类策略还在"已知框架"内操作,第三类则更新了我们对泛素连接酶的认识。
A组轮状病毒(Rotavirus A)是一种双链 RNA 病毒,可导致婴幼儿严重腹泻。虽然疫苗已显著降低了轮状病毒感染导致的住院和死亡,但它在发展中国家仍然是重要的公共卫生问题。
Rotavirus A 编码的 NSP1 蛋白是一种干扰素拮抗因子(interferon antagonist)。已有研究发现,它能够以病毒株依赖(strain-dependent)的方式与宿主 Cullin-RING ligase(CRL)系统中的多个组分相互作用,但其如何抑制干扰素反应的具体机制一直不清楚。
本文的研究揭示,NSP1实际上在宿主细胞中组装了一种非经典的CUL3-ELOB/C复合物。在人类细胞中,CUL3通常与BTB结构域蛋白配对作为底物受体,ELOB/C 通常则作为 CUL2/5 系统的 adaptor。NSP1却"混搭"出了一种自然界几乎不存在的E3组合——然后以毒株依赖性的方式降解IRF3或β-TrCP,从而实现对I型干扰素诱导和NF-κB激活两条通路的切断。
更神奇的是来自Razdan病毒和Bhanja病毒的NSs蛋白。这两种布尼亚病毒目的NSs蛋白也能组装非经典CUL3复合物——但它们的降解靶标居然是宿主自身的CUL1。
是的,你没看错:病毒蛋白劫持CUL3,来降解宿主细胞的CUL1——同事操戈!
CUL1是SCF(SKP1-CUL1-F-box)复合物的核心骨架蛋白,控制大量由不同 F-box 蛋白介导的底物降解。降解 CUL1 会使多种 SCF 底物同时稳定化。通过摧毁CUL1,Razdan/Bhanja NSs实际上是以"釜底抽薪"的方式瘫痪了宿主的NF-κB信号通路。
这三类策略从“模仿”“劫持”到“重组”,展示了病毒重定向宿主蛋白降解系统的不同层级。它们的共同核心并不是创造新的催化机器,而是重新定义 E3 与底物之间的连接方式,这也为拓展 PROTAC 的 E3 招募界面和设计逻辑提供了新的启发。
对药物设计的启发
病毒教给我们的PROTAC设计课
回到药物设计的语境,这项研究至少提供了三重启发:
第一,非经典E3复合物拓展了可靶向空间。 Rotavirus NSP1组建的CUL3-ELOB/C复合物在人类细胞中几乎不存在,这意味着它代表了一种全新的E3活性构型。这类"自然界帮我们验证过"的非经典E3组合,可以作为PROTAC设计中新型E3配体筛选的起点。类似的机制在分子胶降解剂中也有对应的例子:CR8分子劫持CDK12充当substrate receptor,降解Cyclin K[4]。
第二,"劫持宿主底物受体"的策略启发了PROTAC的新思路。 Teviot M绑架BTBD1去降解JAK1的模式,相当于一个异双功能分子不需要直接结合E3——它只需要结合一个"可被重新导向的"底物受体。这为PROTAC设计提供了一种新的间接路径:不直接从E3出发,而是通过操控底物受体的靶向特异性来实现降解。最近发表的RIMTAC就是同样的隔山打牛思路[5]。
第三,这个vORF文库本身就是一个PROTAC药化设计的"idea library"。 约10,500个vORF中鉴定出的每一个具有E3活性的病毒蛋白,都天然地编码了一段E3招募序列。对这些序列进行结构解析和简化,有可能发现全新的E3配体骨架或降解子(degron)模式——这比从头进行高通量筛选的成本低得多。
参考文献
[1] Glassman CR, Baek K, Hou G, et al. Virome-wide ubiquitin ligase discovery reveals diverse mechanisms of immune evasion. Science. 2026;393(6807). doi:10.1126/science.aec6299
[2] Fujimura E, O'Leary CN, Li MZ, et al. A viral ORFeome library for systems-level genetic dissection of host-pathogen interactions. Cell. 2026;189:1-18. doi:10.1016/j.cell.2026.05.024
[3] Nguyen, Henry C., Wei Wang, and Yong Xiong. "Cullin-RING E3 ubiquitin ligases: bridges to destruction." Macromolecular Protein Complexes: Structure and Function (2017): 323-347.
[4] Słabicki, Mikołaj, et al. "The CDK inhibitor CR8 acts as a molecular glue degrader that depletes cyclin K." Nature 585.7824 (2020): 293-297.
[5] Shen, Chang, et al. "RIMTAC: A Novel Degrader Design Platform by Indirect VHL-Recruitment via RIPK1." Journal of Medicinal Chemistry (2026).