FDA划定BLA申报死线:禁止引用2型DMF关键CMC信息
蒲公英国际|药事法规一周新闻(09.28-10.04)
摘要
FDA发布新规,明确拒绝在BLA申报中引用2型DMF(Type II DMF)的关键CMC信息,要求申请人直接在申报资料中提供完整数据。此举旨在严抓数据缺漏与格式合规,防范申报因资料不完整被第60天拒收(refuse to file)。该要求直接影响依赖DMF进行BLA申报的生物制品申请人。
AI 主编 · 推荐理由推荐理由
此规改变BLA申报策略,企业需重新评估供应链CMC数据的提交方式,建议尽快核查现有及在审BLA项目中涉及2型DMF的依赖项,避免申报延误或拒收。
五维评分
正文

严卡申报红线与松绑技术禁区,欧美药政打出组合拳
· FDA划定BLA申报死线:明确拒绝在BLA中引用2型DMF关键CMC信息,严抓数据缺漏与格式以防第60天被发拒绝受理信(RTF)。
· 欧盟医药改革与AI GMP突破:理事会高票通过“8+1”数据保护新政;EMA修正附录22立场,拟放行生成式AI与概率模型进入GMP核心环节。
· 批放行动物实验面临全球叫停:ICMRA联手多国监管向活体动物批放行亮红牌,倡议非极端无替代场景不予批准。
美国: 审评机制革新与合规红线梳理
1. GLP-1仿制药支出破1300亿美元:FDA官员直击复杂多肽与“专利丛林”双重硬核挑战
在FDA与复杂仿制药研究中心联合举办的研讨会上,美国食品药品监督管理局(FDA)药品审评与研究中心(CDER)主任Michael Davis强调,推动多肽类GLP-1受体激动剂仿制药上市是降低美国医疗支出的优先事项。目前美国在GLP-1类药物上的年支出已达131.9亿美元,占处方药总支出的14%。全美仅批准3款GLP-1生物类似药,大量患者面临高昂用药成本。
Davis指出,GLP-1仿制药开发面临极高技术壁垒,包括复杂多肽高级分子结构表征、微量杂质控制与降解途径解析,以及给药器械一致性开发。与会者进一步揭示了法律维度的阻碍:原研药企构建了庞大的“专利丛林”,研究显示10款GLP-1组合产品涉及188项专利,其中57%为未包含活性成分或化学结构的器械专利。美国联邦贸易委员会(FTC)已采取行动清理Orange Book中不当列载的器械专利,以破除市场垄断。
蒲公英洞察:
GLP-1赛道仿制团队采取“技术表征与专利破局”双轮驱动策略。一方面须利用高分辨率计算与分析工具攻克多肽杂质表征硬核指标;另一方面须紧密跟踪FTC对Orange Book器械专利的剔除动态,提前制定专利无效与绕行方案。
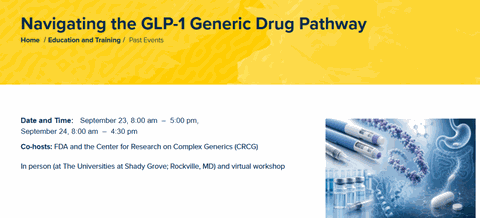
图:FDA官员就GLP-1仿制药审评通路发表观点
https://www.complexgenerics.org/education-training/navigating-the-glp-1-generic-drug-pathway/
2. FDA专家揭秘BLA申报防坑指南:模块3药物主文件禁区
在RAPS 2026行业大会上,FDA生物制品审评与研究中心(CBER)监管项目经理兼审评员Jennifer Albert就生物制品许可申请(BLA)的合规提交给出明确指引。Albert明确表示,监管项目经理(RPM)是申报方在BLA审评全过程中的“唯一官方联络点”,负责协调内部六个分支机构的审评工作,严禁申报方直接私下联系具体审评员。
针对CMC资料撰写,Albert划出硬性红线:FDA严禁在BLA中引用2型药物主文件(DMF)中的CMC信息。涉及原料药、中间体或制剂的关键工艺信息必须完整写入模块3;仅包装材料、容器密封系统、辅料或稳定剂等3型和4型DMF信息才允许被引用。此外,Albert警告称,缺失关键模块、表格填写不全、CMC或临床数据包存在漏洞,以及数据未采用规范的CDISC标准格式,均会导致申报方在第60天收到拒绝受理信(RTF)。
蒲公英洞察:
生物制品与细胞基因治疗企业在撰写BLA申报资料时,勿套用化药的DMF引用习惯。
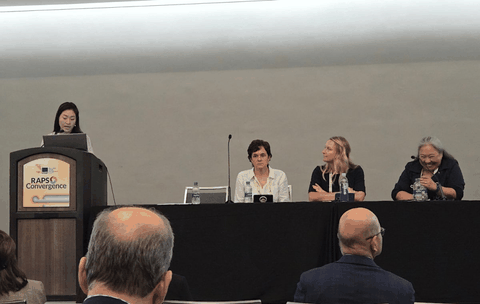
图:FDA专家团队分享BLA审查要点
https://www.raps.org/resource/convergence-cber-expert-offers-tips-for-effective-bla-submissions.html
1. GLP-1仿制药支出破1300亿美元:FDA官员直击复杂多肽与“专利丛林”双重硬核挑战
在FDA与复杂仿制药研究中心联合举办的研讨会上,美国食品药品监督管理局(FDA)药品审评与研究中心(CDER)主任Michael Davis强调,推动多肽类GLP-1受体激动剂仿制药上市是降低美国医疗支出的优先事项。目前美国在GLP-1类药物上的年支出已达131.9亿美元,占处方药总支出的14%。全美仅批准3款GLP-1生物类似药,大量患者面临高昂用药成本。
Davis指出,GLP-1仿制药开发面临极高技术壁垒,包括复杂多肽高级分子结构表征、微量杂质控制与降解途径解析,以及给药器械一致性开发。与会者进一步揭示了法律维度的阻碍:原研药企构建了庞大的“专利丛林”,研究显示10款GLP-1组合产品涉及188项专利,其中57%为未包含活性成分或化学结构的器械专利。美国联邦贸易委员会(FTC)已采取行动清理Orange Book中不当列载的器械专利,以破除市场垄断。
GLP-1赛道仿制团队采取“技术表征与专利破局”双轮驱动策略。一方面须利用高分辨率计算与分析工具攻克多肽杂质表征硬核指标;另一方面须紧密跟踪FTC对Orange Book器械专利的剔除动态,提前制定专利无效与绕行方案。
图:FDA官员就GLP-1仿制药审评通路发表观点
https://www.complexgenerics.org/education-training/navigating-the-glp-1-generic-drug-pathway/
2. FDA专家揭秘BLA申报防坑指南:模块3药物主文件禁区
在RAPS 2026行业大会上,FDA生物制品审评与研究中心(CBER)监管项目经理兼审评员Jennifer Albert就生物制品许可申请(BLA)的合规提交给出明确指引。Albert明确表示,监管项目经理(RPM)是申报方在BLA审评全过程中的“唯一官方联络点”,负责协调内部六个分支机构的审评工作,严禁申报方直接私下联系具体审评员。
针对CMC资料撰写,Albert划出硬性红线:FDA严禁在BLA中引用2型药物主文件(DMF)中的CMC信息。涉及原料药、中间体或制剂的关键工艺信息必须完整写入模块3;仅包装材料、容器密封系统、辅料或稳定剂等3型和4型DMF信息才允许被引用。此外,Albert警告称,缺失关键模块、表格填写不全、CMC或临床数据包存在漏洞,以及数据未采用规范的CDISC标准格式,均会导致申报方在第60天收到拒绝受理信(RTF)。
生物制品与细胞基因治疗企业在撰写BLA申报资料时,勿套用化药的DMF引用习惯。
图:FDA专家团队分享BLA审查要点
https://www.raps.org/resource/convergence-cber-expert-offers-tips-for-effective-bla-submissions.html
3. 单中心关键临床试验争议:行业痛批“双重审查标准”并提请监管弹性
FDA近期就Operation TrialBlazer框架下发布的“单中心关键临床试验与确认性证据草案指南”公开征求意见,引发美国制药协会(PhRMA)、生物技术创新组织(BIO)等行业机构的剧烈反响。虽然各方一致赞同“不应将双关键临床试验作为默认强制要求”,但在具体执行标准上存在严重分歧。
PhRMA在反馈意见中指出,草案将审评标准区分为“充分且良好对照试验+强确认性证据”与“极具说服力的试验+早期确认性证据”,实际上是在实质性有效性证据标准内部人为制造了两个子类别,可能导致部分创新药在市场上遭遇不公平竞争歧视。行业呼吁FDA明确“高度说服力”、“强确认性证据”及全球多中心临床试验(MRCT)中美国患者的合理入组比例,并在罕见病与严重未满足临床需求领域落实审评弹性;学术机构PORTAL则警示,监管弹性绝不能降低证据门槛,若试验留有明确不确定性,必须强制开展上市后研究(PMC/PMR)。
对于计划依靠单项关键临床结合确认性证据申报的药企,临床团队在方案设计初期须与FDA审评部门达成共识,明确统计学显著性水平、先验概率及确认性证据来源,避免因证据链不足而在后期被要求补做确证性临床试验。
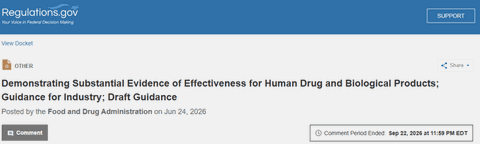
图:FDA单中心关键临床试验引发行业争议
https://www.regulations.gov/document/FDA-2019-D-4964-0077/
4. 咨询委员会体系重启与SURPASS项目:FDA与HHS双管齐下重塑临床试验与监管透明度
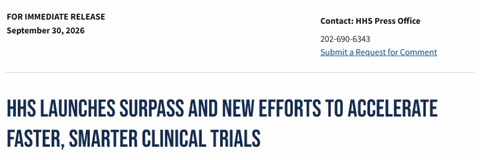
FDA正式启动全国性招募计划,广泛吸收学科专家与消费者代表加入其独立的咨询委员会(AdComm)。代理局长Kyle Diamantas与局长提名人Heidi Overton均明确表态,将全面恢复咨询委员会在药物审评中的核心作用,扭转此前咨询委员会会议被削减的局面。申请窗口已正式开启,消费者代表申请截止日期为11月15日,学科专家申请截止日期为11月30日。同时,Overton的参议院确认投票已确定推迟至11月9日中期选举后进行。
与此同步,美国卫生与公众服务部(HHS)部长Robert Kennedy Jr.宣布通过高级研究计划局(ARPA-H)启动SURPASS项目。该项目旨在解决传统临床试验耗资20亿美元、耗时数十年且失败率高达90%的行业痛点。SURPASS引入数字孪生、预测计算模型、实时连续推理引擎及代理操作层,实现无阶段化试验设计与数据实时分析,大幅减少传统对照组人数与运行成本。
蒲公英洞察:
FDA重启咨询委员会意味着专家公开质询将重新成为高风险药品获批的关键关卡,企业需重新提升应答准备的战略优先级;同时,ARPA-H对AI数字孪生与复杂创新试验设计的倡导,或预示着全球临床试验正加速向智能化与无缝适应性架构演进。
FDA重启咨询委员会意味着专家公开质询将重新成为高风险药品获批的关键关卡,企业需重新提升应答准备的战略优先级;同时,ARPA-H对AI数字孪生与复杂创新试验设计的倡导,或预示着全球临床试验正加速向智能化与无缝适应性架构演进。
欧洲:立法大改与AI GMP规范重塑
1. 欧盟理事会高票通过“医药一揽子计划”:8+1数据独占期与可转让优惠凭证落地
欧盟理事会以26票赞成、1票反对的绝对优势,正式表决通过欧盟医药领域立法改革的核心方案——“医药一揽子计划”。该法案标志着欧盟二十年来最大规模的药品监管法规重构迈出决定性一步。
根据通过的法案,新药将获得8年的基础数据独占期以及1年的市场保护期。若药企能够满足特定的未满足临床需求或开展特定研发,可额外获得最多2年的独占期延长,使总保护期最长达11年。此外,法案正式引入可转让独占优惠凭证,用于激励优先抗生素的开发,但规定该凭证不得用于过去四年内年毛销售额超过4.9亿欧元(约5.56亿美元)的重磅产品。下一步方案将提交欧洲议会正式批准,并在刊登于官方公报后生效。
出海欧洲的企业须重新精算产品在欧洲的数据独占与市场保护时间窗。8+1的基础保护架构兼顾了创新激励与仿制药竞争,企业可结合未满足临床需求的认定标准,规划欧洲市场的上市与专利阻击阵型。
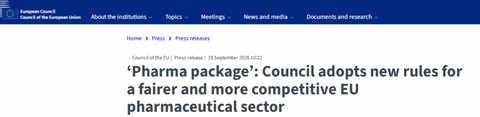
图:欧盟理事会投票通过“医药一揽子计划”
https://www.consilium.europa.eu/en/press/press-releases/2026/09/28/pharma-package-council-adopts-new-rules-for-a-fairer-and-more-competitive-eu-pharmaceutical-sector/
2. 欧盟EMA:发布附录22研讨会报告,生成式AI拟解封入GMP
欧洲药品管理局(EMA)发布《欧盟GMP附录22(人工智能)多干系人研讨会报告》。草案原文本曾明确规定“生成式AI、大语言模型(LLM)、动态模型及概率模型不得用于关键GMP应用”,但经过广泛业界咨询与研讨,EMA起草小组拟对指南范围进行重大修正:不再仅凭技术标签进行一刀切式的禁用,允许在完善的风险控制策略下将生成式AI与概率模型应用于GMP领域。研讨会确立了基于ICH Q9(R1)质量风险管理原则的“输入预防、模型内检测、输出遏制”三层防御机制,并强调人在回路(HITL)必须具备实操挑战能力,严禁流于形式化签字。
监管方放弃技术一刀切、转为以风险控制解封生成式AI,原因在于产业数字化现实已超越静态规则,强行全面封杀只会阻断技术升级或滋生影子系统。
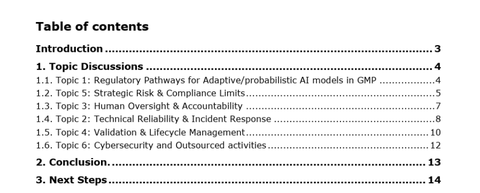
图:EMA发布的欧盟GMP附录22人工智能指南研讨会报告关键架构
https://www.ema.europa.eu/en/documents/report/report-multistakeholder-workshop-expert-contributions-artificial-intelligence-guidance-development-annex-22_en.pdf3. 英国(MHRA):加速无动物实验替代与应对“生物类似药真空”
英国药品和医疗产品监管局(MHRA)积极响应国际药政主管机构联盟(ICMRA)联合声明,全面推进药品全生命周期中动物实验的淘汰与替代。该局科学家目前正集中对类器官芯片、AI预测模型及3D生物打印组织进行验证,并已于今年3月发布专项指导原则,明确非动物替代方法的审评预期。
另一方面,英国专利到期药企协会Medicines UK发布报告警示,虽然多款重磅生物药将在2032年前专利到期,但英国针对年销售额低于5000万美元的50种利基生物药,正面临严重的“生物类似药真空”风险。该协会呼吁英国政府和MHRA紧跟加拿大卫生部的监管改革步伐,默认免除生物类似药的确认性临床试验,以降低开发成本并激励低销售额生物类似药上市。
英国与加拿大在免除生物类似药临床研究及推广非动物测试上的明确姿态,预示着全球生物类似药监管门槛正进一步优化。
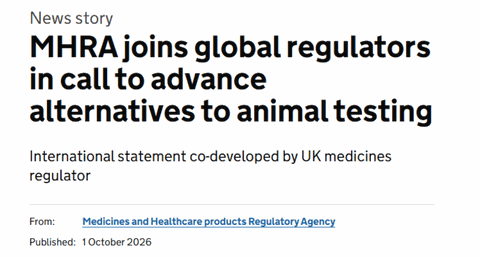
图:MHRA推进动物实验替代技术验证
https://www.gov.uk/government/news/mhra-joins-global-regulators-in-call-to-advance-alternatives-to-animal-testing
国际协调:推动全球监管统一与非动物实验替代
国际药政主管机构联盟(ICMRA)正式通过由EMA、MHRA、爱尔兰HPRA及瑞士Swissmedic联合起草声明,呼吁全球药企与国家检验实验室在药品全生命周期中全面减少并最终消除动物实验。ICMRA明确提出,长期目标是在通用毒性、生殖毒性、致癌性以及药代/药效学研究中彻底停止活体动物的使用。
在批放行环节,ICMRA确立了严格的合规红线:监管机构应主动质疑任何提议使用动物进行批放行检验的申请。除非具备充分科学依据证明无可用的非动物替代方法,否则严禁批准活体动物批放行检验。为鼓励企业转型,ICMRA建议各国监管机构对非动物替代方法的资质认定提供加速会议响应与科学咨询费用减免。目前,包括理化/免疫化学法、离体检验及2D/3D细胞培养系统在内的替代技术正加速纳入全球指南体系。
质控与安全评价部门须关注国际上逐步淘汰批放行动物实验的监管趋势。
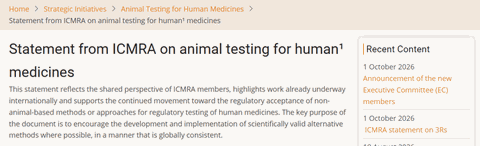
图:国际药政主管机构联盟(ICMRA)发布非动物替代测试方法倡议
https://icmra.info/drupal/en/strategicinitiatives/animaltesting/statement_1oct2026
行业动态:从GMP培训红线到实验室合规
在注射剂协会(PDA)最新发表的专题文章中,对制药行业质量控制实验室的人员培训体系提出了深刻警示。文章指出,近期FDA发出的483表格、警告信及欧盟不合规报告中,大量偏差、检验异常与产品召回的根本原因均可追溯至“人员培训无效”。欧美GMP的强制性规定,所有从事生产、加工、包装或检验的人员须具备相应的教育、培训与经验,且企业须对培训有效性开展持续评估。
文章直击当前QC实验室的合规痛点:
“形式主义”签字泛滥:多数药企仍极度依赖传统的“在岗培训”模式,即由新员工阅读数百页SOP后签字即确认通过评估,导致其实际上无法将文字规程与样品处理及仪器操作有效结合。
设备高负荷与带教缺位:由于质检设备日常处于高负荷运转状态,企业往往难以配备专用培训设备与主题专家进行指导,导致新员工在未通过实质能力考核的情况下即上岗操作,最终在审计或日常检验中暴露出严重的不合规问题。
外包与分级评估漏洞:文章强调,供应商及外包检验机构的人员须纳入同等标准的培训考核体系,并应按分析员、复核员与管理者的不同岗位维度建立针对性的分级培训与实操考核。
蒲公英洞察:
“阅读SOP后签字即视为培训完成”的粗放模式已难以应对当前的合规审查。面对监管机构对人员培训有效性的深挖,质量管理部门需将考核重心从“完成记录”转向“实际履职能力”,通过岗位实操考核、盲样测试以及对外包检验人员资质的严格复核,建立扎实的培训评估闭环,从源头降低因操作失误引发的合规风险。
图:PDA文章敲响QC实验室人员能力与培训考核警钟
https://www.pda.org/pda-letter-portal/home/archives/full-article/a-practical-approach-to-training-in-the-qc-analytical-laboratory
声明:本文仅代表作者个人观点,不代表任何组织及本公众号立场,如有不当之处,敬请指正。如需转载,请注明作者及来源:蒲公英Biopharma。
系列文章推荐阅读: